
THE QUESTION
なぜサリドマイドは再び医薬品になったのか――治療効果と2008年日本再承認について、この回が担う固有の論点は何か。
STORY SO FAR
前回「日本ではなぜ被害が拡大したのか――レンツ警告から販売停止・回収、1974年和解まで」で確認した論点を受け、この回ではなぜサリドマイドは再び医薬品になったのか――治療効果と2008年日本再承認について、この回が担う固有の論点は何か。を扱う。
サリドマイドは、世界的な薬害を起こした薬である。
妊娠初期の曝露によって重大な先天異常を生じうることは、1961年に臨床現場から明らかになり、各国で市場から撤去された。
それだけを見れば、その後の結論は「二度と使わない薬」になりそうに見える。
しかし実際には、サリドマイドは医薬品として戻ってきた。
まずハンセン病に伴うらい性結節性紅斑、erythema nodosum leprosum(ENL)への強い治療効果が見つかり、その後、多発性骨髄腫でも抗腫瘍効果が確認された。
米国では1998年にENL治療薬として厳格な管理下で承認され、2006年には多発性骨髄腫へ適応が広がった。
日本でも1990年代後半以降、主に医師による個人輸入で多発性骨髄腫患者へ使用されるようになり、2008年10月16日、サレドカプセル100が「再発又は難治性の多発性骨髄腫」を対象に製造販売承認された。[2]
ただし、1950年代の状態へ戻ったわけではない。
2008年の承認には、胎児曝露を防ぐためのサリドマイド製剤安全管理手順、TERMSを守ることが条件として付けられた。
サリドマイドの再登場は、
危険な薬を安全な薬へ変えた
という話ではない。
重大な既知リスクを持つ薬でも、治療上の利益が大きく、リスクを管理する仕組みを実行できるなら、限定された条件で使用できる場合がある
という、現代の医薬品リスク管理を象徴する出来事だった。
「回収された薬」が完全に医療から消えたわけではなかった
1961年末からサリドマイドが各国市場から撤去されると、鎮静薬としての一般使用は終わった。
しかし、薬そのものの薬理作用まで消えたわけではない。
1960年代、イスラエルの医師Jacob Sheskinは、ハンセン病患者に起きる炎症反応であるENLにサリドマイドを使用し、症状が急速に改善することを観察した。
FDAの1998年承認審査資料では、Sheskinが1960年代前半にENL患者へサリドマイドを使用し、偶然その症状が速やかに改善したこと、その後複数の臨床試験で効果が確認された経緯が整理されている。
つまりサリドマイドは、薬害によって「薬理作用のない失敗薬」になったのではない。
鎮静薬として広く一般使用することは許容できなくても、特定疾患では大きな治療効果を持つ可能性が残っていた。
この違いが、後の再評価の出発点になる。
1998年、米国で最初に戻った適応は多発性骨髄腫ではない
ここは混同しやすい。
米国FDAがサリドマイド、商品名THALOMIDを承認したのは1998年7月16日である。
しかし、この時点の承認適応は多発性骨髄腫ではなかった。
FDAの記録では、中等度から重度のENLの皮膚症状の急性治療と、その再発の予防・抑制が対象だった。
そして、この承認は普通の処方薬と同じ流通方法ではなかった。
FDAは、System for Thalidomide Education and Prescribing Safety、S.T.E.P.S.という厳格な制限流通プログラムの下で承認した。
誰でも自由に処方し、通常の薬局で無条件に受け取れる仕組みではない。
処方者、調剤者、患者を管理し、妊娠曝露を防ぐための条件を守ることを、薬を使用できる前提にした。
ここでサリドマイドの歴史は大きく変わる。
1960年代には、
危険が判明したので市場から撤去する
ことが安全対策だった。
1998年には、
危険性そのものは変わらないが、使用者と流通を限定し、特定の重大リスクを制度的に管理する
という別の安全戦略が採られた。
多発性骨髄腫でなぜサリドマイドが試されたのか
次の転換が、多発性骨髄腫だった。
多発性骨髄腫は、形質細胞という免疫系の細胞が腫瘍化し、骨髄で増殖する血液がんである。
1990年代、多発性骨髄腫では骨髄内の血管新生が病気の進行と関連することが注目されていた。
一方、サリドマイドには血管新生を抑制する作用が報告されていた。
そこで、「骨髄腫の増殖環境を血管新生阻害によって変えられるのではないか」という仮説から、治療抵抗性の患者を対象に臨床評価が行われた。
現在では、サリドマイドの抗腫瘍作用を血管新生阻害だけで説明することはできない。
免疫調節作用、腫瘍細胞と骨髄微小環境の相互作用など複数の機序が関与すると考えられている。
しかし、1990年代の多発性骨髄腫への再評価を動かした重要な発想の一つが抗血管新生作用だった。
1999年、難治性骨髄腫で明確な治療反応が報告された
1999年11月、New England Journal of Medicineに、再発・難治性多発性骨髄腫に対するサリドマイドの臨床研究が報告された。
対象は、それまでの治療が効かなくなった進行例を中心とする84人だった。
研究では、血中または尿中の骨髄腫タンパクが一定以上減少した患者を評価し、全体の32%で反応が認められた。
一部では非常に大きな腫瘍マーカー低下が確認され、完全寛解に達した患者もいた。
重要なのは、当時の対象患者がすでに多くの治療を受け、治療選択肢が限られていたことである。
重大な副作用を持つ薬でも、他の治療が効きにくい重い疾患に対して一定の有効性を示すなら、利益と危険性の評価は変わる。
この研究は「サリドマイドは安全だった」という結論を出したのではない。
むしろ、
催奇形性をはじめとする重大なリスクを持つ一方で、治療困難な骨髄腫に対して現実の抗腫瘍効果も持つ
という、新しい利益・リスク関係を示した。
危険性が消えたから再使用されたのではない
この点がサリドマイド再承認の核心である。
2000年代になってもサリドマイドの催奇形性は変わっていない。
一回の曝露でも胎児へ重大な影響を与える可能性がある。
末梢神経障害なども問題になる。
多発性骨髄腫で他剤と組み合わせた場合には、深部静脈血栓症などの重大な有害事象にも注意が必要になる。
つまり、薬が「昔より安全になった」わけではない。
変わったのは、
- どの疾患へ使うか
- 誰に使うか
- どの医師・施設が扱うか
- どのように説明・同意を得るか
- どう流通を管理するか
- 胎児曝露をどう防ぐか
- 市販後にどう監視するか
という使用システムだった。
同じ化学物質でも、一般的な鎮静薬として広く流通させることと、重い疾患の患者に限定して管理下で使用することでは、社会が許容する利益とリスクの関係がまったく異なる。
2006年、米国で多発性骨髄腫への適応が承認された
FDAは1998年にサリドマイドをENLで承認した後、多発性骨髄腫についても評価を進めた。
FDAのOrphan Drugデータベースでは、サリドマイドは1998年10月に多発性骨髄腫治療として希少疾病用医薬品の指定を受け、2006年5月25日、新規診断の多発性骨髄腫患者を対象とする適応で承認された。[8]
この時点でもサリドマイドは通常の流通へ戻されたわけではない。
既知の胎児毒性を前提に、厳しい流通・妊娠防止管理を維持したまま治療用途を拡大した。
ここに「再使用」の基本構造がある。
危険性を否定して使うのではなく、危険性を認めたうえで、それを管理可能な範囲へ閉じ込めて使う。
日本では正式承認前に個人輸入が広がった
日本でも、多発性骨髄腫に対するサリドマイドの効果が1990年代後半から知られるようになると、患者と医師の需要が生まれた。
厚生労働省の安全管理検討会では、1990年代後半に多発性骨髄腫への有効性が報告されるようになり、日本国内でも主に医師の個人輸入によってサリドマイドが使用されるようになったと整理されている。
ここで新しい問題が生じた。
国内で正式承認されていないため、通常の承認医薬品の流通管理や全国統一の安全管理手順の外側で使用される。
一方で、治療の必要性は現実に存在する。
単純に輸入を禁止すれば、効果を期待できる患者の治療機会を失わせる可能性がある。
しかし管理を個々の医師だけに委ねれば、過去と同じ胎児曝露を防ぐ仕組みとして十分かという問題が残る。
日本の再承認は、
薬を認めるか、禁止するか
という二択ではなく、
すでに医療現場で必要とされている高リスク薬を、どう国内の統一された管理システムへ移すか
という問題でもあった。
2005年、希少疾病用医薬品へ指定
2005年2月、厚生労働省はサリドマイドを希少疾病用医薬品に指定した。
予定される対象は、
多発性骨髄腫(既治療で効果不十分な場合に限る)
だった。
希少疾病用医薬品の指定は、それ自体が販売承認ではない。
対象患者数が少なく、医療上の必要性が高い医薬品について開発を促進するための制度である。
この段階で、日本は個人輸入中心の状態から、国内で正式に品質・有効性・安全性を審査し、承認医薬品として管理する方向へ進んだ。
2006年8月、藤本製薬はサリドマイド製剤の製造販売承認を申請した。
商品名はサレドカプセル100だった。
2008年、最大の争点は「効くか」だけではなかった
サリドマイドの審査では、有効性と通常の副作用だけを評価すれば済むわけではなかった。
日本には、1950〜60年代に実際にサリドマイド薬害を経験した歴史がある。
したがって、再び国内流通させるなら、
過去と同じ胎児曝露をどう防ぐのか
が承認そのものと一体の問題になった。
2008年には、薬事・食品衛生審議会での有効性・安全性審査と並行して、「サリドマイド被害の再発防止のための安全管理に関する検討会」が開催された。
患者、医療関係者、企業だけでなく、薬害被害の再発防止という観点から安全管理システムそのものが審議された。
厚生労働省は8月の段階で、安全管理方策が適切に実施されることを前提として承認して差し支えないとの方向を示した。
これは、薬の評価と管理システムの評価を分離しなかったことを意味する。
2008年10月3日、承認可の答申
2008年10月3日、薬事・食品衛生審議会薬事分科会は、サレドカプセル100について、
「再発又は難治性の多発性骨髄腫」治療薬として製造販売承認を可として差し支えない
と判断した。
しかし承認条件が付いた。
第一の条件は、
「サリドマイド製剤安全管理手順」を適正に遵守すること。
さらに手順を変更する場合も、事前に厚生労働省の了解が必要とされた。
第二に、十分な知識と経験を持つ医師が、緊急時に対応できる医療施設で、適切と判断した症例だけを対象とし、患者または家族へ有効性と危険性を文書で説明し、文書同意を得て投与することが条件になった。
第三に、国内治験症例が非常に限られていたため、承認後は一定数のデータが蓄積されるまで全症例を対象とする使用成績調査を実施し、安全性・有効性情報を収集することが要求された。
つまり再承認は「薬を売ってよい」という単純な許可ではなく、
使用施設、医師、説明・同意、安全管理、市販後調査を含めたパッケージ
だった。
2008年10月16日、日本で正式承認
2008年10月16日、厚生労働省はサレドカプセル100を正式に承認した。
この日付は、サリドマイド史では特殊な意味を持つ。
約半世紀前、日本で薬害を起こし市場から消えた有効成分が、再び国の承認を受けたからである。
ただし、厳密には1950年代の「イソミン」がそのまま再承認されたわけではない。
2008年に承認されたのは、藤本製薬が新たな製造販売承認申請を行ったサレドカプセル100である。
このCASEで「再承認」という言葉を使うのは、サリドマイドという有効成分が日本の承認医薬品として医療へ戻った歴史的意味を指している。
制度上は、現在の審査基準に基づく新たな製造販売承認として扱う方が正確である。
TERMSは「注意してください」という文書ではない
2008年承認の最大の特徴がTERMSである。
TERMSは、
Thalidomide Education and Risk Management System
として運用されるサリドマイド製剤安全管理手順で、最大の目的は胎児曝露を防ぐことにある。
一般的な添付文書だけで安全を確保するのではない。
企業、医師、薬剤師、患者、行政など複数の関係者へ役割を割り当て、薬の処方、調剤、受け渡し、妊娠防止、安全確認を管理する。
2008年の厚生労働省通知は、TERMSについて、
胎児曝露等による健康被害を二度と起こさないこと
を目標にした実効的な安全管理であると明記している。
さらに安全管理手順そのものが承認条件に組み込まれ、変更にも国の了解を必要とした。
TERMSは、医師への「十分注意してください」というお願いではない。
この薬を国内で使用可能にするための制度的な条件だった。
詳細な現在の管理項目と2026年改訂はCASE067-08で扱う。
なぜ個人輸入のままではいけなかったのか
再承認に対しては、一見すると別の考え方もあり得る。
「催奇形性のある薬を国内承認せず、本当に必要な患者だけ医師が個人輸入すればよい」という考えである。
しかし個人輸入には、国内承認薬と同じ一元的な管理を行いにくい問題がある。
どれだけの患者が使用しているのか。
誰が処方しているのか。
どの製品が輸入されているのか。
妊娠防止手順が統一されているのか。
有害事象をどう収集するのか。
薬の品質を誰が確認するのか。
全国で同じ基準が適用されているのか。
こうした問題を考えると、高リスク薬を「承認しないこと」が常に最も安全とは限らない。
実際、2008年の厚生労働省文書でも、TERMS導入の移行期などで継続せざるを得ない個人輸入について、適切に管理する仕組みを作る必要性が確認されている。
正式承認には、薬を使えるようにする側面だけでなく、
すでに存在していた使用を、規制当局の監督下へ取り込む
という意味もあった。
利益と危険性を別々に評価する
サリドマイド再承認を理解するには、「危険か安全か」という二択から離れる必要がある。
医薬品には通常、
どれだけ治療上の利益があるか
と
どのような危険性があるか
の両方がある。
そして同じ危険性でも、対象疾患によって許容できる範囲は変わる。
軽い不眠に使う薬が重大な催奇形性や神経障害を持つなら、そのリスクを受け入れる合理性は極めて低い。
一方、標準治療が効かない生命に関わる多発性骨髄腫で、他に十分な選択肢がなく、実際に腫瘍を抑える効果が期待できるなら、利益は大きくなる。
そこへ、
- 妊婦には使用しない
- 使用者・処方者を管理する
- 胎児曝露を防止する
- 患者へ危険性を説明する
- 市販後の全症例を追跡する
といった安全対策を重ねる。
その結果、残る危険性を考慮しても治療利益が上回ると判断できる限定条件を作る。
これが、サリドマイド再承認の基本的なロジックだった。
「高リスク薬だから禁止」と「高リスク薬だから管理」は違う
医薬品安全には、危険な薬を市場から排除する機能が必要である。
サリドマイド薬害は、それを示した。
しかし同時に、薬の危険性が非常に大きくても、特定疾患では代替できない治療利益を持つ場合がある。
その場合の選択肢は二つだけではない。
無制限に使う
か
完全に禁止する
か。
その間に、
厳格な条件を満たす場合だけ使う
という第三の選択肢がある。
米国のS.T.E.P.S.や日本のTERMSは、その第三の選択肢を制度として形にしたものだった。
この考え方は現在の医薬品リスクマネジメントにもつながっている。
FDAも、薬のリスク管理について、利益と危険性を評価し、利益を維持しながらリスクを最小化する手段を設計し、その効果を再評価して必要なら調整するプロセスと説明している。
薬の「安全性」は、危険がゼロかどうかだけでは決まらない。
どの危険を把握し、誰に、どの条件で使い、どこまで現実に管理できるかが重要になる。
再承認は「サリドマイド薬害を忘れた」という意味ではない
過去に重大な薬害を起こした薬を再び承認することには、強い心理的抵抗が生じる。
サリドマイドでは特に当然だった。
しかし2008年の日本の承認資料を見ると、薬害の歴史を忘れて再使用したわけではない。
むしろ逆である。
承認条件、安全管理検討会、第三者評価、先天異常モニタリング、個人輸入対策、市販後全例調査など、過去の薬害を前提として通常以上の管理を組み込んだ。
2008年10月16日の厚生労働省通知は、
「胎児曝露等による健康被害を二度と起こさないことを目標」
と明記した。
サリドマイドの再承認は、過去をなかったことにしたのではなく、
過去の被害を安全管理手順そのものへ組み込んだうえで、治療を必要とする患者への利益を確保する試み
だった。
再使用までの流れを一本で見る
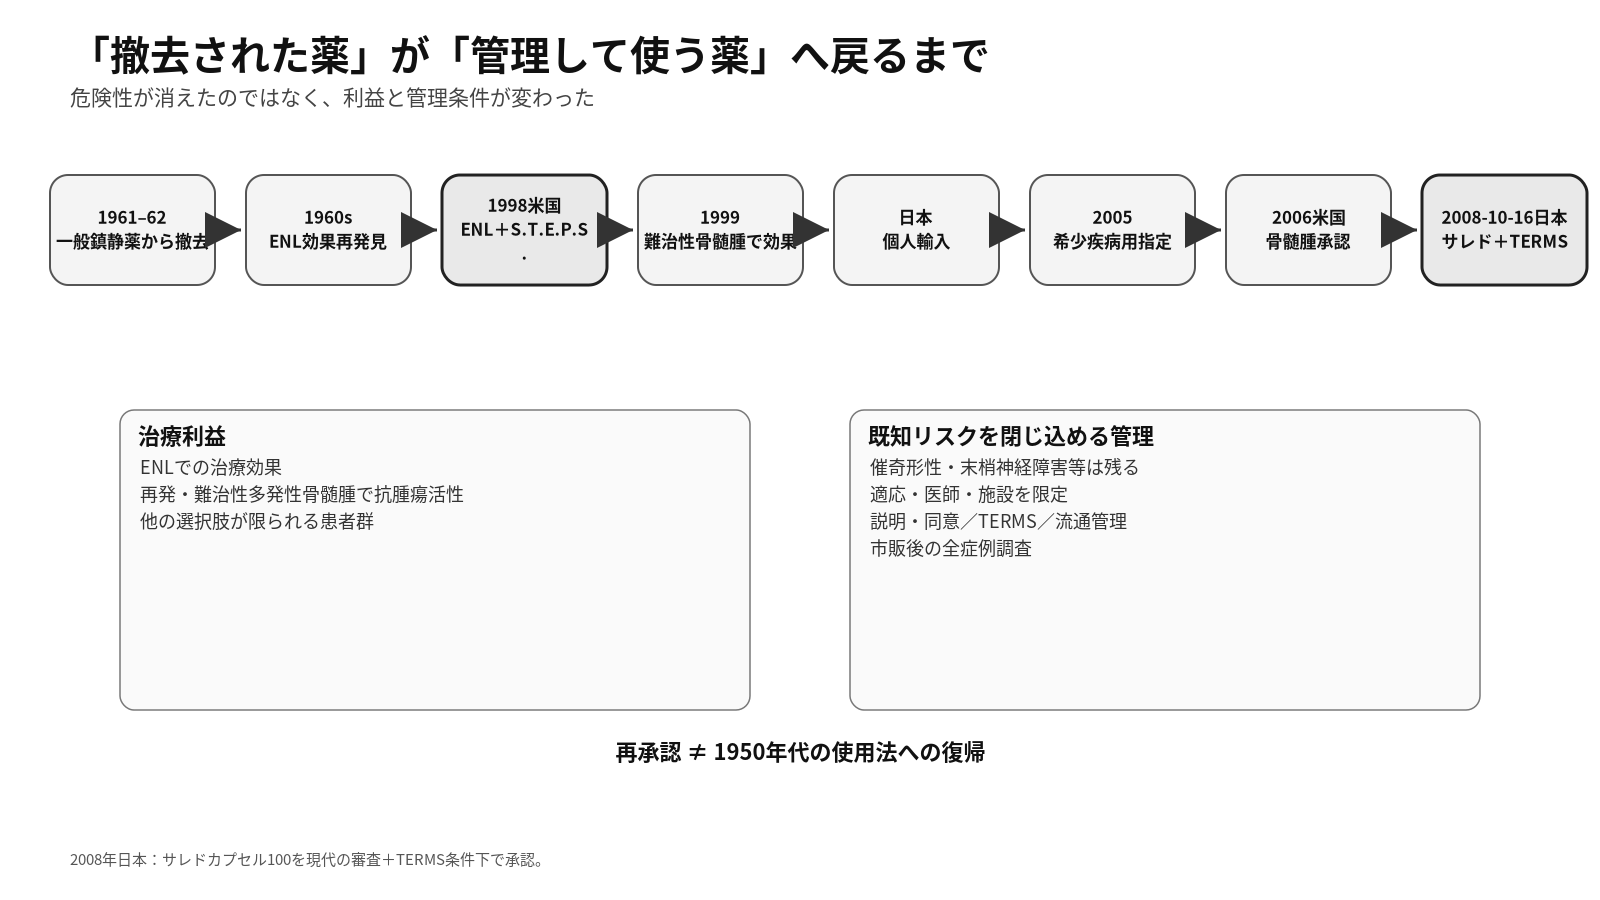
| 年 | 出来事 | 再使用にとっての意味 |
|---|---|---|
| 1961〜1962 | 各国でサリドマイドを撤去 | 一般的な鎮静薬としての使用が終わる |
| 1960年代 | ENLへの治療効果を再発見 | 催奇形性とは別の薬理学的価値が明らかになる |
| 1998 | 米国でENLに承認 | S.T.E.P.S.による制限流通下で医薬品へ復帰 |
| 1999 | 難治性多発性骨髄腫で抗腫瘍活性を報告 | がん治療薬として再評価が進む |
| 1990年代後半〜 | 日本で主に医師の個人輸入により使用 | 治療需要と未承認使用の管理問題が顕在化 |
| 2005-02 | 日本で希少疾病用医薬品指定 | 国内正式開発へ進む |
| 2006-05 | 米国で多発性骨髄腫へ承認 | 抗腫瘍薬として正式適応 |
| 2006-08 | 藤本製薬が日本で承認申請 | 国内承認審査開始 |
| 2008-08〜09 | 有効性・安全性と再発防止策を審議 | 薬の審査と管理システムを同時に評価 |
| 2008-10-03 | 薬事分科会が承認可を答申 | TERMS等を承認条件に設定 |
| 2008-10-16 | サレドカプセル100承認 | 再発・難治性多発性骨髄腫へ正式使用開始 |
よくある疑問を整理する
1.サリドマイドの催奇形性が否定されたから再承認されたのか。
違う。催奇形性は明確な既知リスクのままである。その危険性を前提に、治療上の利益と厳格な管理を組み合わせて使用可能と判断された。
2.1998年に米国で多発性骨髄腫治療薬として承認されたのか。
違う。1998年の米国承認はENLが対象だった。多発性骨髄腫への米国承認は2006年である。
3.多発性骨髄腫への効果はいつ明確になったのか。
1990年代後半に臨床研究が進み、1999年のNEJM報告では難治性患者84人のうち32%で定義された治療反応が確認された。[10]
4.日本では2008年まで誰も使っていなかったのか。
違う。厚生労働省は、1990年代後半から主に医師の個人輸入で多発性骨髄腫患者に使用されていたと整理している。
5.2008年は昔のイソミンをそのまま再発売したのか。
違う。藤本製薬のサレドカプセル100が、現在の承認審査を経て「再発又は難治性の多発性骨髄腫」で製造販売承認された。
6.TERMSは添付文書の注意事項なのか。
それだけではない。胎児曝露防止を目的とする安全管理手順であり、その遵守自体が2008年の承認条件になった。
7.危険な薬を承認することは安全行政と矛盾しないのか。
リスクが管理不能で利益を上回るなら承認すべきではない。一方、重い疾患に明確な治療利益があり、リスクを一定範囲へ抑える実効的な仕組みを構築できる場合には、限定的な使用を認めるという考え方がある。サリドマイドはその代表例である。
なぜサリドマイドは再び医薬品になったのか
最初の問いへ戻る。
サリドマイドが再び医薬品になったのは、過去の薬害が誤りだったからでも、催奇形性が消えたからでもない。
別の重い疾患に対して実際の治療効果が発見され、その利益が大きい患者集団が存在したからである。
しかし、それだけなら再び同じ被害を起こす危険が残る。
そこで、通常の医薬品より強い条件を付けた。
誰が処方するか。
誰が受け取るか。
危険性をどう説明するか。
胎児曝露をどう防ぐか。
流通をどう管理するか。
承認後の安全性をどう追跡するか。
サリドマイド再承認が示したのは、
薬の危険性をゼロにしてから使うのではなく、危険性を正確に認識し、そのリスクを管理できるシステムを承認条件そのものへ組み込む
という考え方だった。
そして、この仕組みは一度作れば完成ではない。
TERMSはその後も改訂され、関連薬であるレナリドミド、ポマリドミドにはRevMateという別の安全管理手順が導入された。
2026年にも、これらの安全管理手順は再び見直されている。
次の記事では、サリドマイド薬害から半世紀以上を経た現在、TERMSとRevMateが実際に何を管理し、なぜ2026年にも改訂が必要になったのかを追う。
FACT CHECK|出典・参考資料
- [1] 厚生労働省「サリドマイド製剤の薬事分科会における審議結果等について」2008年10月3日
- [2] 厚生労働省「サリドマイド製剤の使用に当たっての安全確保の徹底について」2008年10月16日
- [3] 厚生労働省「希少疾病用医薬品の指定について」2005年2月8日
- [4] 厚生労働省「第9回サリドマイド及びレナリドミドの安全管理に関する検討会 議事録」2021年10月21日
- [5] U.S. Food and Drug Administration, “FDA’s Role in Managing Medication Risks.”
- [6] U.S. Food and Drug Administration, Orphan Drug Designations and Approvals: Thalidomide / Multiple Myeloma
- [7] U.S. Food and Drug Administration, Orphan Drug Designations and Approvals: Thalidomide / Erythema Nodosum Leprosum
- [8] U.S. Food and Drug Administration, Thalidomide NDA medical review, 1998
- [9] Sheskin J. “Thalidomide in the treatment of lepra reactions.” Clinical Pharmacology & Therapeutics . 1965;6:303–306
- [10] Singhal S, Mehta J, Desikan R, et al. “Antitumor Activity of Thalidomide in Refractory Multiple Myeloma.” New England Journal of Medicine . 1999;341:1565–1571
サリドマイド薬害|「安全な薬」はなぜ世界的被害を生んだのか 第7回 全8回 全8回を見る
- 01 サリドマイド薬害とは何だったのか――「安全な薬」が世界的被害を生むまで
- 02 サリドマイド薬害|なぜサリドマイドは「安全」と信じられたのか――1950年代の開発・販売と規制の空白
- 03 サリドマイド薬害|先天異常との関係はどう突き止められたのか――1961年、レンツとマクブライドの警告
- 04 サリドマイド薬害|なぜ胎児に重い障害を起こしたのか――感受性時期と現在の作用機序理解
- 05 サリドマイド薬害|なぜ米国では正式承認されなかったのか――フランシス・ケルシーと1962年薬事改革
- 06 サリドマイド薬害|日本ではなぜ被害が拡大したのか――レンツ警告から販売停止・回収、1974年和解まで
- 07 サリドマイド薬害|なぜサリドマイドは再び医薬品になったのか――治療効果と2008年日本再承認
- 08 サリドマイド薬害|現在はどう再発を防いでいるのか――TERMSと2026年の安全管理改訂