
THE QUESTION
なぜサリドマイドは「安全」と信じられたのか――1950年代の開発・販売と規制の空白について、この回が担う固有の論点は何か。
STORY SO FAR
前回「サリドマイド薬害とは何だったのか――「安全な薬」が世界的被害を生むまで」で確認した論点を受け、この回ではなぜサリドマイドは「安全」と信じられたのか――1950年代の開発・販売と規制の空白について、この回が担う固有の論点は何か。を扱う。
サリドマイド薬害を振り返ると、「これほど危険な薬が、なぜ安全だと思われたのか」という疑問が残る。
後世から見れば、妊娠初期の服用によって胎児に重大な障害を生じうる薬を「安全」と呼ぶこと自体が矛盾している。しかし、1950年代の医薬品評価で使われていた「安全」という言葉は、現在の安全性評価と同じ範囲を意味していなかった。
当時サリドマイドが注目された最大の理由の一つは、従来のバルビツール酸系鎮静・睡眠薬と比べ、急性中毒を起こしにくいと考えられたことだった。大量投与した動物でも致死的な毒性が捉えにくく、鎮静作用を持ちながら、従来薬のような深刻な急性中毒リスクが小さいように見えた。
この評価は、完全な捏造から生まれたわけではない。
問題は、「急性毒性が低い」という一つの安全性評価が、「妊娠中の胎児にも安全」「長期服用でも安全」「広い患者群に安全」という、まったく別の問いまで覆うように拡張されたことにある。
そして、その拡張を止めるための試験、承認制度、市販後監視、広告規制が、1950年代には十分に整っていなかった。
当時の「安全」は、まず急性中毒との比較から生まれた
1950年代、鎮静・睡眠薬として広く使われていたバルビツール酸系薬剤には、過量服用による重い中毒や死亡のリスクがあった。そのため、同じように眠気や鎮静をもたらしながら、急性毒性が低い薬には明確な市場価値があった。
サリドマイドは、この文脈で魅力的に見えた。
1960年に英国の薬理学誌へ掲載されたG. F. Somersの論文は、サリドマイドを新しい鎮静・催眠薬として扱い、動物へ大量に経口投与しても明瞭な毒性を示しにくかったと報告している。論文自体も、従来のバルビツール酸系薬剤とは異なる薬理学的特徴を強調していた。
ここで注意すべきなのは、この研究結果そのものと、後に生じた胎児被害は矛盾していないことである。
成人や実験動物が短期間に死亡するかどうかを見る急性毒性試験と、妊娠初期の限られた時期に胚・胎児の器官形成が妨げられるかを見る発生毒性試験は、同じ試験ではない。
つまり、サリドマイドは「大量投与してもすぐには死ににくい」という意味では、当時の比較対象に対して安全に見えた。一方で、その観察だけでは、妊娠初期の胎児発生に対する重大な危険を評価できなかった。
後の薬害は、安全性という言葉の射程が狭かったことを突きつけた。
妊娠中のリスクを調べる試験は、まだ標準化されていなかった
現在の医薬品開発では、生殖発生毒性は独立した重要な評価領域である。妊娠可能性のある人が使う可能性のある薬であれば、胚・胎児への影響をどう評価するかは承認前の安全性評価に組み込まれている。
1950年代は違った。
英国政府の後年の検証資料は、1950年代から1960年代初頭の英国では、製薬企業に対し、市販薬の安全性と有効性を一定の法的基準に基づいて事前に示すことを求める制度がなく、どの試験を行うかは企業側の裁量に大きく依存していたと整理している。[9]また、疑われる副作用を全国的に集約する中央制度も存在しなかった。
サリドマイドについても、後年の査読レビューでは、現在のような正式な催奇形性試験は実施されていなかったとされる。ただし、1950年代に実際にどの試験がどの時点で行われ、企業内部でどの情報が把握されていたかについては、史料上の論争が残る。
したがって、「発売前に何も試験されなかった」と言い切るのは正確ではない。
より正確なのは、試験は行われていたが、胎児発生リスクを確実に捉えるための試験体系が、現在のように規制上の標準として要求されていなかったということである。
さらに、サリドマイドには動物種による感受性差という問題があった。
後の研究で、マウスやラットはヒトやウサギ、霊長類などと比べ、サリドマイドの典型的な催奇形作用を捉えにくいことが分かった。つまり、仮に一般的なげっ歯類を中心に毒性を見ても、ヒト胎児の危険をそのまま予測できない可能性があった。
これは「動物試験は無意味だった」という意味ではない。むしろ逆で、どの毒性を、どの時期に、どの動物種で、何を指標として見るかまで設計しなければ、安全性評価にならないことを示した。
英国では、薬を市場へ出す前の法的ゲートそのものが弱かった
英国の事例は、1950年代の制度環境を具体的に見るうえで分かりやすい。
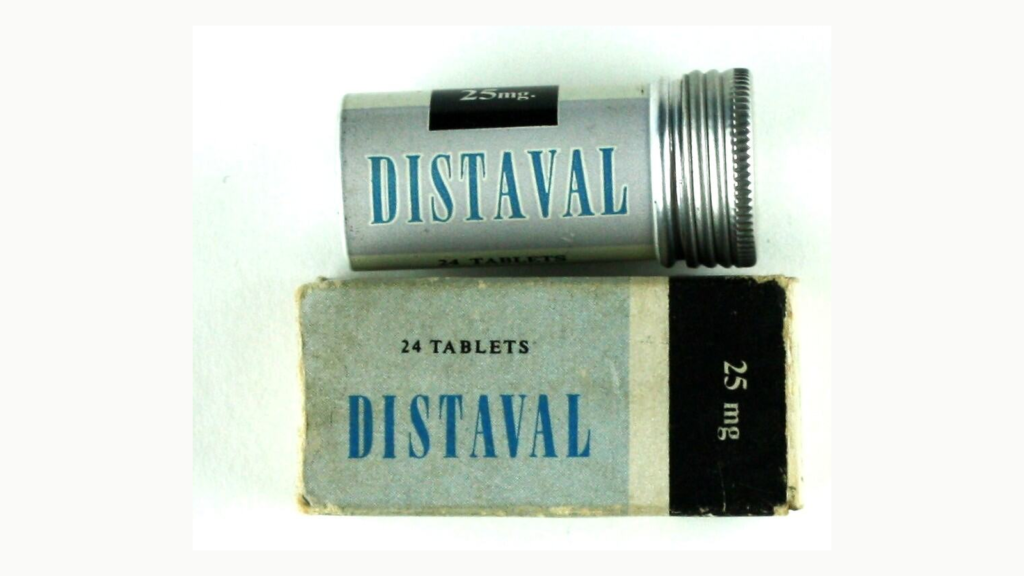
Distavalは1958年、英国市場へ導入された。英国国立公文書館に残る記録では、DistavalはJoint Standing Committee on the Classification of Proprietary Preparationsに提示されている。
ただし、この委員会は現在の医薬品規制当局のように、薬の安全性を試験して承認する機関ではなかった。
主な役割は、NHSで処方される医薬品の価格上の分類だった。国立公文書館も、この場では薬の試験自体は行われていなかったと説明している。
さらに英国政府の後年の公式レビューによれば、1950年代から1960年代初頭には、医薬品を市場へ出す前に適切な安全性・有効性基準を満たしていることを企業へ法的に証明させる現在型の制度は存在していなかった。[9]
1968年Medicines Actによる本格的な法的枠組みは、サリドマイド薬害の後に成立する。
つまり、Distavalが英国で販売された1958年時点では、現在なら承認審査で問われるはずのデータが、同じ形ではゲート条件になっていなかった。
この差は大きい。
薬の安全性が企業の研究と医師の経験へ強く依存していれば、試験項目にない危険は、市場へ出た後で初めて見つかる可能性が高くなる。
「安全」という印象は、販売戦略によってさらに強化された
制度上の空白だけでは、薬は広がらない。
サリドマイドが大きな薬害へ発展した背景には、薬の販売方法もあった。
英国国立公文書館に残る1960年のDistavalの販促資料では、この薬はストレスや不眠に使える効果的な非バルビツール酸系鎮静薬として宣伝され、安全性の高さが強く押し出されていた。医師向けにはサンプルも配布された。
当時の販促では、従来のバルビツール酸系薬剤で問題となっていた過量服用リスクとの対比が有効だった。大量服用でも重い急性中毒を起こしにくいという特徴は、医師や患者にとって分かりやすい利点だった。
しかし、ここで再び「安全」の意味が広がる。
急性中毒を起こしにくいという特徴が、日中の鎮静、夜間の睡眠、子ども、高齢者、妊娠中の症状など、幅広い使用場面における安心感へ変換されていった。
現存する資料を見ると、サリドマイドは単一の商品だけで売られたわけでもない。英国ではDistaval以外にも複数の商品名や配合剤として流通した。
こうした展開は、薬の成分名そのものより、商品名や用途を通じて医師・患者へ浸透することを意味する。
薬が広い用途へ入れば、妊娠していることに本人がまだ気付いていない時期に服用される機会も増える。
特にサリドマイドで重大なのは、胎児への影響が妊娠初期の器官形成期と重なる点である。服用した瞬間に母体へ目立った異常が出るとは限らず、数か月後の出生時に初めて重大な影響が明らかになる場合がある。
この時間差は、市場での「安全」という印象をすぐには壊さなかった。
日本でも「安全無害」というメッセージが前面に出た
日本では1958年1月、サリドマイドを含む睡眠薬イソミンが発売され、1960年にはサリドマイドを含む胃腸薬プロバンMも販売された。[7]
厚生労働省・PMDAの薬害教育資料では、当時の広告が「くせにならない」「安全」といった表現を用いていたことが確認できる。厚生労働省の検討資料に収録された歴史整理でも、イソミンが妊婦や小児にも安全無害であるという趣旨で宣伝されたことが記されている。
ここで重要なのは、サリドマイドが「妊娠中の女性だけを対象とした薬」ではなかったことだ。
不眠、鎮静、胃腸症状など、一般的な訴えに使われる薬として流通していた。そのため、妊娠初期の女性が意図せず曝露する経路は複数存在した。
さらに複数企業がサリドマイド含有薬へ参入し、商品数が増えれば、同じ有効成分によるリスクが異なる商品名の下へ分散する。
1961年の危険シグナルが出た後、日本でどの情報がいつ企業・行政へ届き、なぜ出荷停止と回収まで時間を要したのかはCASE067-06で扱う。
ここでは、それ以前の段階だけを押さえたい。
「安全」というメッセージは、試験結果の一部だけでなく、商品設計、広告、処方習慣、複数用途への展開を通じて社会的な常識になっていった。
市販前に見逃した危険を、市販後に拾う仕組みも弱かった
仮に承認前の試験ですべての副作用を発見できないとしても、市販後に異常を早く拾えるなら、被害拡大を止める余地はある。
しかし、1950年代末の医薬品安全システムには、この第二の防御も弱かった。
英国政府の検証では、当時は疑われる副作用を中央で集める統一的な制度がなかったため、危険が極端に大きいか、非常に珍しい症状として医師の目に留まり、医学雑誌などで共有されない限り、シグナルの把握は難しかったとされている。
実際、サリドマイドでは胎児への影響が認識される前から、長期使用に伴う末梢神経障害が問題になっていた。
1960年末から1961年にかけて、末梢神経障害に関する報告が医学誌に現れ、米国FDAのフランシス・ケルシーもこの情報を安全性上の懸念として捉えた。FDAの後年の記録によれば、欧州ではこの副作用が認識され、ドイツで処方薬扱いへ変更される理由の一つにもなった。
この事実は重要である。
サリドマイドの「安全」という評価は、1961年11月の胎児への警告によって突然ゼロから崩れたわけではない。その前から、少なくとも成人の神経毒性という別の安全性問題が見え始めていた。
ただし、末梢神経障害が分かったことから、そのまま胎児への催奇形性を予測できたわけではない。
ここを混同してはいけない。
一つの副作用シグナルが出たとき、薬全体の安全性評価を見直す仕組みがどれほど機能するかという問題と、胎児への特異な危険を事前に予測できたかという問題は別である。
米国の「承認されなかった」という対照例が示すもの
米国では、William S. MerrellがKevadonの商品名でサリドマイドの新薬申請を行ったが、FDA審査官フランシス・オルダム・ケルシーは安全性データが不十分だとして申請を成立させなかった。
この経緯はCASE067-05で詳しく扱うため、ここでは一つの意味だけを見る。
同じ薬でも、審査ゲートの設計と、そのゲートでどの程度の証拠を要求するかによって、市場への入り方は変わる。
米国の1938年Federal Food, Drug, and Cosmetic Actでは、新薬の市販前に安全性を示す制度が存在していた。現在ほど厳格ではなく、有効性の実証も1962年改正以前は現在の形では要求されていなかったが、少なくともFDAが安全性資料を審査し、疑問が解消されなければ申請を止める余地があった。
ケルシーは、申請資料の不足に加え、末梢神経障害の報告などを問題視した。
結果として一般販売は始まらなかった。
ただし、これは「米国の制度が完成していた」という話でもない。正式承認前の治験用として200万錠を超えるKevadonが医師らへ配布され、その使用は当時の制度では十分に統制されていなかったことをFDA自身が認めている。
つまり米国も、サリドマイド事件を通じて治験薬管理や被験者保護の弱点を露呈した。
差があったのは、完全な安全システムの有無ではなく、一般販売へ進む前にデータ不足を理由として止められるゲートが存在し、実際に使われたことだった。
なぜ動物試験だけで発見できなかったのか
サリドマイド史では、「動物では安全だったのに人間では危険だった」と簡単に説明されることがある。
これは一部を表しているが、そのままでは不十分である。
第一に、当時の試験目的が現在の生殖発生毒性試験と同じではなかった。
大量投与時の死亡、一般毒性、鎮静作用などを見る試験と、妊娠動物へ特定の時期に投与し、胚・胎児の形成を詳細に調べる試験は設計が違う。
第二に、動物種による感受性差が大きかった。
後年の研究では、マウスやラットはサリドマイドの典型的な四肢形成異常を再現しにくい一方、ウサギや霊長類など別の種ではヒトに近い発生影響が確認されている。
第三に、陰性結果の意味をどう解釈するかという問題がある。
一つの動物種で明確な毒性が出なかったことは、「ヒトのあらゆる集団、あらゆる発達段階で安全」という証明にはならない。
サリドマイド後、複数の動物種を使った生殖発生毒性評価が重視されるようになったのは、この経験と無関係ではない。
サリドマイドの正確な作用機序、セレブロン、血管新生など現在の研究はCASE067-04で扱う。ここで必要なのは、1950年代の評価手段が「胎児」という特別な対象を十分な独立項目として扱っていなかったという制度的な事実である。
「当時だから仕方なかった」で終わらせると、教訓を失う
1950年代の科学と規制が現在より未成熟だったことは事実である。
しかし、それを理由に「当時は誰にも分からなかった」で話を閉じるのも正確ではない。
なぜなら、サリドマイド薬害で問題になったのは、未知の分子機序を予言できなかったことだけではないからだ。
発売前にどの種類の安全性を確認するのか。
誰がその証拠を評価するのか。
企業が「安全」と宣伝するとき、その言葉はどのデータによって裏付けられているのか。
市販後に神経障害のような副作用が現れたとき、どこへ集約し、誰が再評価するのか。
国外で問題が起きたとき、どの速度で国内の処方・販売へ反映するのか。
これらは分子生物学の知識がなくても、制度として設計できる問いである。
サリドマイド後に各国が強化したのも、まさにこの部分だった。
英国では1963年にCommittee on Safety of Drugsが設置され、1964年には副作用報告のYellow Card Schemeが始まった。1968年のMedicines Actは医薬品を市場へ出すための法的なライセンス制度を整備した。
米国では1962年のKefauver-Harris Drug Amendmentsにより、有効性を含む証拠要求、臨床試験管理、被験者保護などが強化された。
日本でも後に承認審査、副作用報告、海外安全性情報、回収などの制度が強化されていく。
つまり、薬害の後に変わったのは「サリドマイドだけを禁止するルール」ではなかった。
安全性を、企業の主張や一種類の試験結果ではなく、複数の検証段階で確認する仕組みそのものが作り直された。
サリドマイドが「安全」に見えた五つの理由
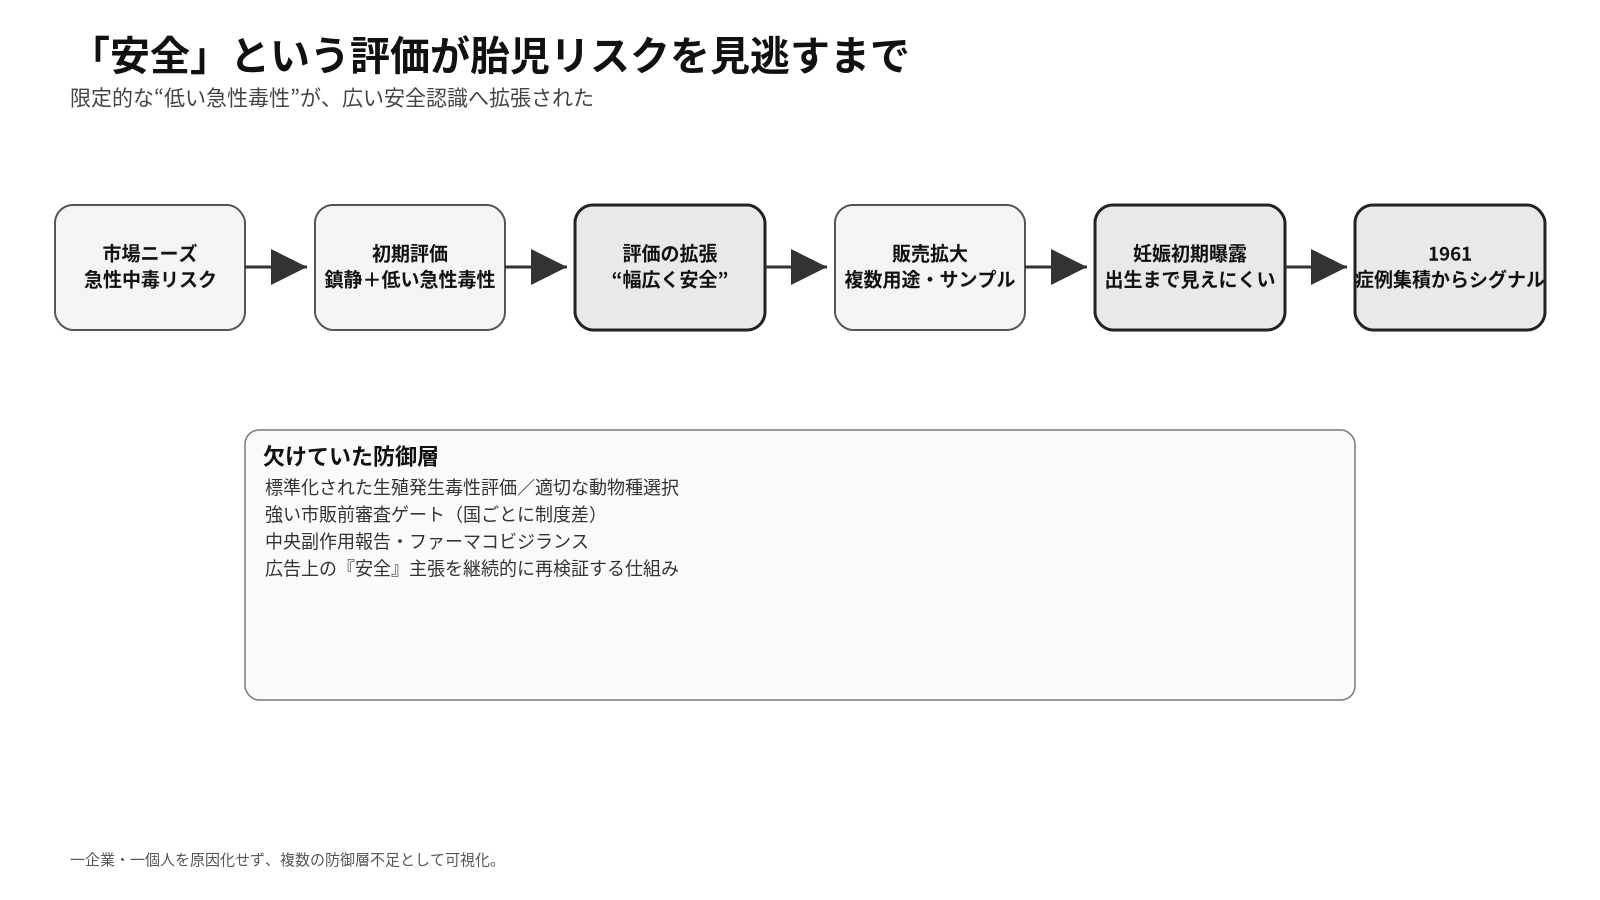
ここまでを整理すると、サリドマイドが1950年代に「安全な薬」と信じられた理由は、一つではない。
第一に、比較対象が危険なバルビツール酸系薬剤だった。
急性中毒を起こしにくいという特徴は、実際に大きな利点に見えた。
第二に、安全性評価の中心が成人の一般毒性・急性毒性に偏っていた。
妊娠初期の胚・胎児は、独立した高感受性集団として十分に評価されていなかった。
第三に、発生毒性試験が現在のような標準要件ではなかった。
さらに動物種差によって、一般的なげっ歯類の試験だけではヒトの危険を捉えにくかった。
第四に、販売前の規制ゲートと市販後監視が弱い国があった。
英国では法的な事前承認制度と中央副作用報告制度がまだ整備されていなかった。
第五に、広告と販売が「安全」という認識を増幅した。
複数の商品名、用途、医師向けサンプル、妊婦や小児にも使えるというメッセージによって、薬の使用範囲が広がった。
これらが重なった結果、サリドマイドの安全性は、実際に検証された範囲を超えて信頼された。
問題は「昔の医師や患者が無知だった」ということではない。
当時利用できる制度の中で、安全性に関する一部の証拠を、誰がどこまで疑い、どの段階で止めるのかという多層防御が不足していたことが本質だった。
FACT CHECK――「安全だった」の意味を取り違えない
サリドマイドの開発史では、短い説明ほど誤解を生みやすい。ここで、よくある読み違いを分けておく。
1.発売前には一切の動物試験がなかったのか。
そうではない。薬理作用や一般毒性を調べる試験は行われていた。問題は、現在のような生殖発生毒性評価が規制上の標準として組み込まれておらず、胎児への影響を確実に検出する設計になっていなかったことである。歴史的な試験内容の全容には不明点や論争も残るため、「何も試験していなかった」と単純化しない。
2.動物で問題が出なかった以上、当時は絶対に発見できなかったのか。
そこまで断定できない。サリドマイドは動物種差が大きく、マウスやラットでは典型的な催奇形性を捉えにくい。一方、別の動物種では発生影響が確認される。後に複数種を用いる考え方が重視されたのは、まさに「一つの陰性結果を全ヒト安全性へ一般化できない」ことが明確になったためである。
3.サリドマイドは最初から「つわり薬」としてだけ売られたのか。
違う。中心は鎮静・催眠用途で、国によってはつわりにも処方された。日本では睡眠薬だけでなく、サリドマイドを含む胃腸薬も販売された。妊娠中の曝露経路が一つの商品・一つの効能に限定されていなかったことが重要である。
4.英国で公的な委員会に分類されたのだから、安全性審査を通過していたのか。
その理解は誤りである。英国国立公文書館が説明するJoint Standing Committeeの役割は価格・処方上の分類であり、安全性試験を行う承認機関ではなかった。現在の「規制当局が安全性資料を審査し、販売可否を決める」構造を1958年の英国へそのまま当てはめてはいけない。
5.胎児障害が判明するまで、安全性の懸念は何もなかったのか。
そうでもない。1960年末から1961年には末梢神経障害が医学誌や規制審査の問題になっていた。ただし、この成人の神経障害から胎児への催奇形性が自動的に導けたわけではない。重要なのは、「安全」という総合評価を更新すべきシグナルが先に現れていたという点である。
後知恵で裁くのではなく、当時の防御層を比較する
この事件を評価するときには、二つの極端を避ける必要がある。
一方の極端は、「現在なら分かるのだから、1950年代にも当然すべて分かっていたはずだ」と考えることだ。催奇形性の分子機序、動物種差、妊娠初期の感受性に関する現在の知識を、そのまま当時の担当者へ要求するのは歴史評価として粗い。
もう一方の極端は、「昔のことだから仕方がなかった」と制度上の失敗まで免責することだ。
本当に比較すべきなのは知識量だけではない。未知の危険が残ることを前提に、どれだけ複数の防御層を持っていたかである。
販売前に必要な証拠を定義する。広告の安全性主張と根拠を結び付ける。使用後の副作用を集める。海外情報を取り込む。新しい警告が出たら再評価する。必要なら処方条件を狭める、出荷を止める、回収する。
こうした防御層があれば、最初の試験で未知の危険を見逃しても、次の段階で被害拡大を抑えられる。
サリドマイド薬害が現代の医薬品安全へ残した最大の教訓は、単に「もっと詳しい動物実験をする」ことではない。一つの試験、一つの承認判断、一つの企業説明だけに安全を依存しないシステムを作ることだった。
1961年、評価軸そのものが反転する
1961年までに、サリドマイドには末梢神経障害という安全性上の警告が現れ始めていた。
しかし、世界を変える決定的なシグナルは別の場所から現れた。
出生した子どもたちの間で、通常は非常にまれな四肢形成異常などが増えていることに医師が気付き、妊娠中の薬剤使用歴を遡ったのである。
ここで初めて、1950年代の「安全」という評価では見ていなかった対象――発生中の胎児――が安全性評価の中心へ入った。
なぜレンツとマクブライドは、ばらばらに見える先天異常をサリドマイド曝露へ結び付けられたのか。
次の記事では、1961年の症例集積、警告、論文報告、企業・行政への情報伝達を時系列で追う。
CASE067-03:先天異常との関係はどう突き止められたのか――1961年、レンツとマクブライドの警告
FACT CHECK|出典・参考資料
- [1] The National Archives (UK), “Thalidomide and society”
- [2] UK Department of Health, Commission on Human Medicines Expert Working Group report (Early medicines regulationの歴史整理)
- [3] U.S. Food and Drug Administration, “A Brief History of the Center for Drug Evaluation and Research”
- [4] U.S. Food and Drug Administration, “Frances Oldham Kelsey: Medical reviewer famous for averting a public health tragedy”
- [5] U.S. Food and Drug Administration, Frances Kelsey oral-history material
- [6] 独立行政法人 医薬品医療機器総合機構(PMDA), 「サリドマイドによる胎児の障害」薬害の歴史展示資料
- [7] 独立行政法人 医薬品医療機器総合機構(PMDA), 「サリドマイド被害説明用冊子」
- [8] 厚生労働省検討会資料, サリドマイド関連の歴史整理
- [9] Somers GF, “Pharmacological properties of thalidomide (α-phthalimido glutarimide), a new sedative hypnotic drug” , British Journal of Pharmacology and Chemotherapy , 1960;15:111–116
- [10] Vargesson N, “Thalidomide-induced teratogenesis: History and mechanisms” , Birth Defects Research Part C , 2015;105:140–156
- [11] Fullerton PM, Kremer M, “Neuropathy After Intake of Thalidomide (Distaval)” , British Medical Journal , 1961;2:855–858
サリドマイド薬害|「安全な薬」はなぜ世界的被害を生んだのか 第2回 全8回 全8回を見る
- 01 サリドマイド薬害とは何だったのか――「安全な薬」が世界的被害を生むまで
- 02 サリドマイド薬害|なぜサリドマイドは「安全」と信じられたのか――1950年代の開発・販売と規制の空白
- 03 サリドマイド薬害|先天異常との関係はどう突き止められたのか――1961年、レンツとマクブライドの警告
- 04 サリドマイド薬害|なぜ胎児に重い障害を起こしたのか――感受性時期と現在の作用機序理解
- 05 サリドマイド薬害|なぜ米国では正式承認されなかったのか――フランシス・ケルシーと1962年薬事改革
- 06 サリドマイド薬害|日本ではなぜ被害が拡大したのか――レンツ警告から販売停止・回収、1974年和解まで
- 07 サリドマイド薬害|なぜサリドマイドは再び医薬品になったのか――治療効果と2008年日本再承認
- 08 サリドマイド薬害|現在はどう再発を防いでいるのか――TERMSと2026年の安全管理改訂