
THE QUESTION
日本ではなぜ被害が拡大したのか――レンツ警告から販売停止・回収、1974年和解までについて、この回が担う固有の論点は何か。
STORY SO FAR
前回「なぜ米国では正式承認されなかったのか――フランシス・ケルシーと1962年薬事改革」で確認した論点を受け、この回では日本ではなぜ被害が拡大したのか――レンツ警告から販売停止・回収、1974年和解までについて、この回が担う固有の論点は何か。を扱う。
日本のサリドマイド薬害を考えるとき、最も重要な問いは「危険が分からなかったのか」だけではない。
1961年11月、西ドイツでサリドマイドと重い先天異常の関係が警告された。製造元のグリュネンタール社は自主回収を決定し、同年12月にはその情報が日本の大日本製薬へ伝わり、大日本製薬から厚生省にも報告された。
つまり、日本の行政と企業は1961年末までに、海外で重大な安全性問題が起きていることを把握していた。
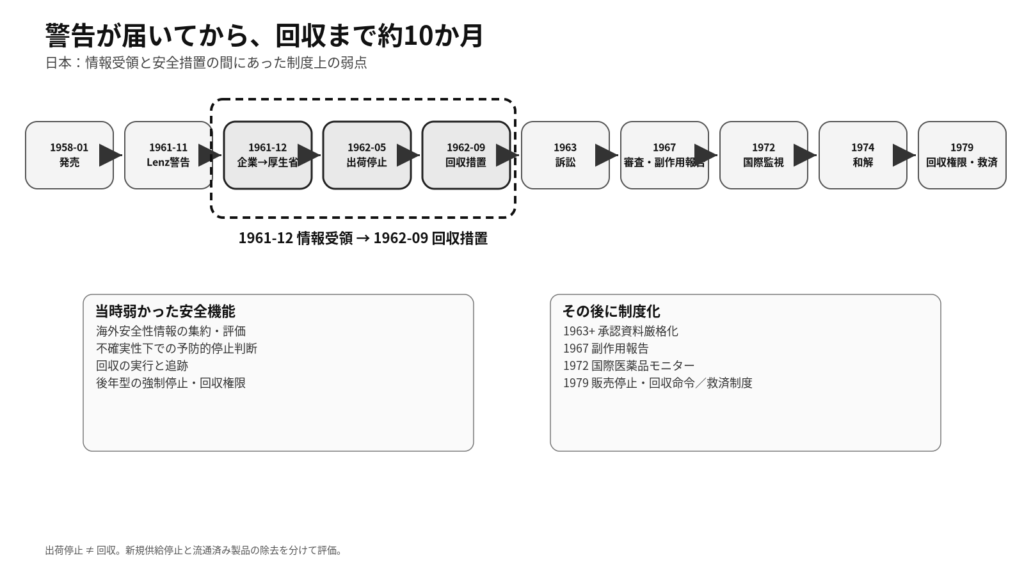
それでも日本で大日本製薬が出荷停止を決めたのは1962年5月、回収措置を決めたのは9月だった。
警告から出荷停止まで約半年、回収まで約10か月。
この時間差は、単に「一つの判断が遅れた」という話ではない。
当時の承認審査、海外安全性情報の収集、企業と行政の判断、販売停止・回収を実行する法的権限、流通済み医薬品を市場から取り除く仕組みが、現在とは大きく異なっていた。
CASE067-06では、この約10か月を中心に、日本で何が起き、なぜ被害拡大を止められなかったのかを時系列で追う。
日本では1958年にイソミンが発売された
サリドマイドを含む日本の医薬品は、1958年から販売された。
厚生労働省の整理では、大日本製薬は1957年8月に製造許可を申請し、同年10月に厚生大臣の製造許可を受け、1958年1月に発売を開始した。[8]
代表的な商品が鎮静・催眠薬のイソミンである。
その後、サリドマイドを含む胃腸薬も販売された。
PMDAの被害説明資料は、日本では1958年から1962年までサリドマイド含有医薬品が催眠鎮静薬や胃腸薬として広く使用され、つわり止めとして処方されたこともあったと説明している。[3]
重要なのは、使用対象が「妊婦だけ」ではなかったことである。
社会に広く流通する鎮静・催眠薬や胃腸薬として使われ、その使用者の中に妊娠初期の女性がいた。
そして当時の広告では、「くせにならない」「安全」といった安全性を強く印象付ける表現も使われていたことが、PMDAの薬害史展示で確認できる。
承認時点の制度は、現在の新薬審査とは違った
現在、新薬の承認申請では、品質、非臨床毒性、薬物動態、臨床試験、有効性、安全性などについて詳細なデータ提出が求められる。
1950年代の日本は違った。
PMDAの薬害史資料は、当時の薬事規制について、偽薬や不良医薬品の取締りが基本的な目的であり、承認前に有効性・安全性をデータに基づいて厳格に評価する仕組みは現在ほど整っていなかったと整理している。
1960年に制定された旧薬事法の施行規則でも、厚生大臣は必要に応じて臨床成績などの資料を求めることができたが、臨床試験成績の具体的な質や範囲を統一的に求める現在型の審査基準はまだ確立していなかった。
そのため、1957年のサリドマイド承認を、現在の新薬承認と同じデータセット・審査標準で行われたものとして理解してはいけない。
この制度上の弱さが、発売前に胎児リスクを捉えられなかった背景の一つだった。
1961年11月、西ドイツでレンツ警告
1961年11月、西ドイツの小児科医ヴィドゥキント・レンツが、重い先天異常の増加と妊娠中のサリドマイド服用との関連を警告した。
西ドイツのグリュネンタール社はサリドマイドの自主回収を決定した。
この段階で、問題は「未知の副作用があるかもしれない」というレベルを超えつつあった。
特徴的な先天異常が集積し、妊娠初期の服薬歴との強い関連が示され、製造元が市場から薬を引き上げる判断をしたからである。
では、日本にはいつ情報が届いたのか。
厚生労働省の公式年表では、
- 1961年11月:西ドイツでレンツ警告
- 同月:グリュネンタール社が自主回収を決定
- 1961年12月:グリュネンタール社が大日本製薬へ報告
- 同月:大日本製薬が厚生省へ報告
と整理されている。
したがって、日本側が問題を知ったのは1962年春ではない。
1961年末には企業と行政の双方へ情報が到達していた。
それでも、なぜすぐ出荷停止にならなかったのか
ここが日本のサリドマイド問題の中心になる。
PMDAの薬害史展示は、この期間についてかなり明確な表現を使っている。
1961年11月にドイツの研究者が危険性を警告したものの、国はこの警告を科学的根拠に乏しいとして販売中止等の措置をとらず、企業も販売を継続したと整理している。
この記述は、現在の視点から単純に「行政が危険を無視した」と読み替えるためのものではない。
当時の安全対策制度が、どの程度の証拠があれば予防的に販売を止めるべきかについて、現在ほど明確な基準や権限を持っていなかったことを示している。
作用機序はまだ不明だった。
症例数や因果関係の評価も進行中だった。
しかし一方で、被害は胎児の不可逆的な形成異常であり、曝露が続けば新たな被害が生じる可能性がある。
ここでは、
確定的な科学的証明を待つこと
と
重大な疑いがある段階で予防的に曝露を止めること
のどちらを優先するかが問われていた。
日本の当時の制度は、この種の不確実性に対して迅速に安全側へ動く構造になっていなかった。
海外安全性情報を「受け取る」ことと「安全対策へ変える」ことは別だった
情報そのものは届いていた。
しかし、それだけでは安全対策にならない。
PMDAの展示資料は、サリドマイド薬害の教訓として、諸外国からの安全性情報が系統的に収集・評価されず、承認審査や安全対策に活かされなかったと明記している。
これは重要な区別である。
一通の報告や海外企業からの連絡を受け取っても、
- 誰が情報を集約するのか
- 国内症例と照合するのか
- 他国の規制措置を追跡するのか
- 情報の確度を誰が評価するのか
- 何をもって警告、出荷停止、回収へ進むのか
- 判断結果を医療機関へどう伝えるのか
という仕組みがなければ、情報は行動へ変わらない。
現代のファーマコビジランスでは、海外規制当局の措置、企業が得た外国副作用情報、学術報告などを安全性シグナルとして継続的に評価する。
1961年の日本には、そのような国際的安全監視システムが十分整備されていなかった。
1962年5月、まず「出荷停止」が決まった
大日本製薬がサリドマイド製剤の出荷停止を決めたのは1962年5月だった。
ここで注意したいのは、出荷停止と回収は同じではないことである。
出荷停止とは、企業から新たな製品を市場へ送り出さないこと。
しかしすでに卸、薬局、医療機関などへ流通した在庫は、そのまま残りうる。
つまり、出荷を止めても市場から薬が直ちに消えるわけではない。
サリドマイドのように妊娠初期の短い曝露でも重大な結果につながりうる薬では、この違いが極めて大きい。
新規供給を止めるだけでなく、すでに流通している薬を迅速に回収し、医師・薬剤師・患者へ危険性を伝える必要がある。
日本で回収措置の決定が行われたのは、さらに4か月後だった。
1962年9月、回収措置
厚生労働省の公式資料では、大日本製薬が回収措置を決定したのは1962年9月である。
レンツ警告から見ると約10か月が経過していた。
しかも、回収措置を決めれば自動的に全製品が市場から消えるわけではなかった。
PMDAの展示資料は、当時について「回収措置も徹底されなかった」と整理している。
厚生労働省の検討会へ提出された被害者団体資料でも、日本では1962年に販売が停止されたものの、回収が徹底されなかったため、その後も被害者が生まれたと説明されている。
この点から、日本の被害拡大は「警告から回収決定までの遅れ」だけではなく、
回収を決めた後に、流通済み製品をどこまで確実に市場から除去できたか
という実行面の問題まで含んでいたことが分かる。
なぜ行政が強制的に回収しなかったのか
現在なら重大な安全上の問題が判明した医薬品について、行政命令を含むさまざまな手段がある。
しかしサリドマイド事件当時、日本の法制度に現在型の回収命令規定は整っていなかった。
PMDA資料は、1979年の薬事法改正で、
- 保健衛生上の危害発生・拡大防止のための販売等の停止命令
- 承認を取り消された医薬品等についての廃棄・回収命令
が規定されたと整理している。
裏返せば、1962年当時は、後年整備されたような明確な強制停止・回収の法的枠組みが十分ではなかった。
そのため、安全対策は企業の自主的措置へ依存する部分が大きかった。
ここでも問題は「誰か一人が回収を命じなかった」というより、
危険が疑われた医薬品を強制的かつ迅速に市場から除去する制度そのものが弱かった
という構造にある。
被害は出生まで時間差をもって現れた
サリドマイド薬害には、対応をさらに難しくする時間構造があった。
薬を服用した瞬間に目に見える重大事故が起きるわけではない。
妊娠初期に曝露し、その数か月後の出生で形成異常が確認される。
つまり1962年に出生した被害児の中には、1961年中に母親が服用していた例も含まれる。
逆に、1962年に市場へ薬が残り続ければ、その影響はさらに後の出生として現れる。
このため、出生年だけを見て「この年まで販売していた」と単純に対応付けることはできない。
それでも、危険情報を得た後の追加曝露を早く止めるほど、その後の被害を減らせることは変わらない。
だからこそ警告、出荷停止、回収までの時間が重要だった。
1963年、訴訟が始まる
被害を受けた子どもと家族は、国と製薬企業の責任を司法の場で問うことになる。
厚生労働省の年表では、1963年6月に名古屋地方裁判所で、大日本製薬を被告とする民事訴訟が提起された。
1964年12月には京都地方裁判所で国と大日本製薬を被告とする訴訟が提起され、その後、全国8地方裁判所へ訴訟が広がった。[3]
現在の厚生労働省資料では、全面和解までに約130人が提訴したと整理されている。
争点は個々の被害の補償だけではなかった。
医薬品を承認した国の責任、販売した企業の責任、安全性情報を得た後の対応、回収の遅れなどが問われた。
そして訴訟の進行と並行して、日本の薬事制度そのものも変わり始めた。
1963年以降、承認審査が厳格化された
PMDAは、サリドマイド薬害の教訓として、1963年以降に承認審査資料が厳格化され、1967年には体系的に審査方針が明確化されたと整理している。
厚生省の過去資料でも、1963年ごろから二重盲検比較試験など、より客観性の高い臨床試験資料を要求する方向へ進んだことが記録されている。
1967年には、医薬品の承認審査に必要な資料範囲を明確にし、提出資料には学会発表など一定の信頼性を求める方針が示された。
サリドマイド以前の「必要なら資料を求める」仕組みから、
どの種類の証拠を、どの程度の信頼性で提出させるか
を明確にする方向へ動いたのである。
1967年、副作用報告制度が始まった
承認前審査だけでは、未知の副作用をすべて見つけられない。
サリドマイド薬害は、それを強烈に示した。
厚生労働省の資料では、1967年に製薬企業へ新医薬品の副作用情報の収集・報告を求める制度が開始された。
同年の厚生白書は、新医薬品について、承認・許可後も副作用等を追跡する必要があるため、一定期間、副作用情報の収集・報告を求めることになったと説明している。
つまり安全性は、
承認したら終わり
ではなく、
承認後も市場で監視し続ける
対象へ変わった。
この転換は、サリドマイド薬害が残した最も重要な制度的教訓の一つである。
1972年、国際的な安全性情報収集へ
PMDAの薬害史資料では、日本は1972年から国際医薬品モニター制度へ参加したとされる。
これは、海外で起きた副作用や安全対策を国内で孤立して扱うのではなく、国際的に共有する方向への転換だった。
1961年の日本では、海外から警告情報が届いていても、それを系統的に収集・評価して国内措置へ変える仕組みが弱かった。
その教訓から、
海外で何が起きているかを継続的に監視すること自体を制度化する
方向へ進んだことになる。
1974年10月、和解確認書
訴訟開始から11年後の1974年10月、全国サリドマイド訴訟で和解確認書が調印された。
厚生労働省は、国と大日本製薬が被害を発生させたことについて責任を認めて和解したと整理している。
和解は金銭的補償だけではなかった。
被害者の生活を長期的に支援するための仕組みが設けられ、和解確認書を基礎として、サリドマイド被害者の福祉を支援する財団法人いしずえが設立された。
薬害による障害は、薬が市場から消えれば終わるものではない。
被害者はその後何十年も、身体機能、就労、医療、介護、加齢などの問題と生活していく。
1974年和解は、薬害を「過去の販売事故」ではなく、長期的な被害救済を必要とする問題として扱う大きな節目だった。
制度改革は1974年で終わらなかった
サリドマイド後に始まった改革は、その後も続いた。
1979年の薬事法改正では、
- 法の目的に医薬品の品質・有効性・安全性確保を明示
- 新医薬品の再審査制度
- 既存医薬品の再評価制度
- 企業の副作用報告を法的義務として整備
- 緊急命令・回収命令の規定
- 情報提供に関する責務
などが制度化された。
同じ1979年には医薬品副作用被害救済基金法も制定され、医薬品の副作用による健康被害を迅速に救済する制度が作られた。
これらすべてを「サリドマイドだけが直接生んだ」とするのは単純化し過ぎる。
その後、日本ではスモンなど別の重大な薬害も起き、それらの経験も制度改革を後押しした。
それでも厚生労働省自身が、サリドマイド問題を副作用報告制度や副作用被害救済制度創設の契機の一つとして位置付けている。
日本で被害が拡大した理由を分解する
ここまでを整理すると、1961年末以降の被害拡大を一つの原因だけで説明することはできない。
少なくとも五つの層があった。
1.重大な海外警告が出ても、即時停止へ移る判断基準が弱かった
日本側は1961年12月には情報を得ていた。
しかし警告の科学的確度を評価する過程で、予防的に販売を止める判断には至らなかった。
2.海外安全性情報を系統的に集約・評価する仕組みがなかった
情報は個別に届いても、国内外の症例や規制措置を一元的に監視する現在型の安全監視システムはなかった。
3.出荷停止と回収の間にさらに時間があった
1962年5月に新規出荷を止めても、市場在庫は残った。
回収措置の決定は9月だった。
4.回収の実行も十分ではなかった
PMDAは回収措置が徹底されなかったことを教訓として挙げている。
流通済み医薬品を確実に取り除く仕組みが弱かった。
5.行政の強制停止・回収権限が現在ほど整っていなかった
後の1979年改正で明確な販売停止・回収命令規定が整備されたこと自体が、当時の制度上の空白を示している。
これらが重なり、危険情報を知った後にも追加曝露を十分早く止められなかった。
それが、日本のサリドマイド問題の核心である。
「日本だけが特別に危険だった」と単純化しない
ここまで読むと、日本だけが著しく遅れた制度だったように見えるかもしれない。
しかし、1950〜60年代は世界各国で医薬品規制が現在とは大きく異なっていた。
サリドマイドは欧州を含む多数の国で販売され、各国が薬事制度を見直す契機になった。
日本の問題は、その世界的な制度転換の中で、
- 海外情報への対応
- 販売停止・回収の速度
- 承認審査
- 市販後監視
- 行政権限
に具体的な弱点が表れたことにある。
したがって、現在の制度を前提に1962年の人々を単純に評価するのではなく、
どの安全機能が当時存在せず、その欠落がどこで被害拡大につながったか
を見る必要がある。
再発防止に役立つのはその分析である。
日本の時系列を一本で見る
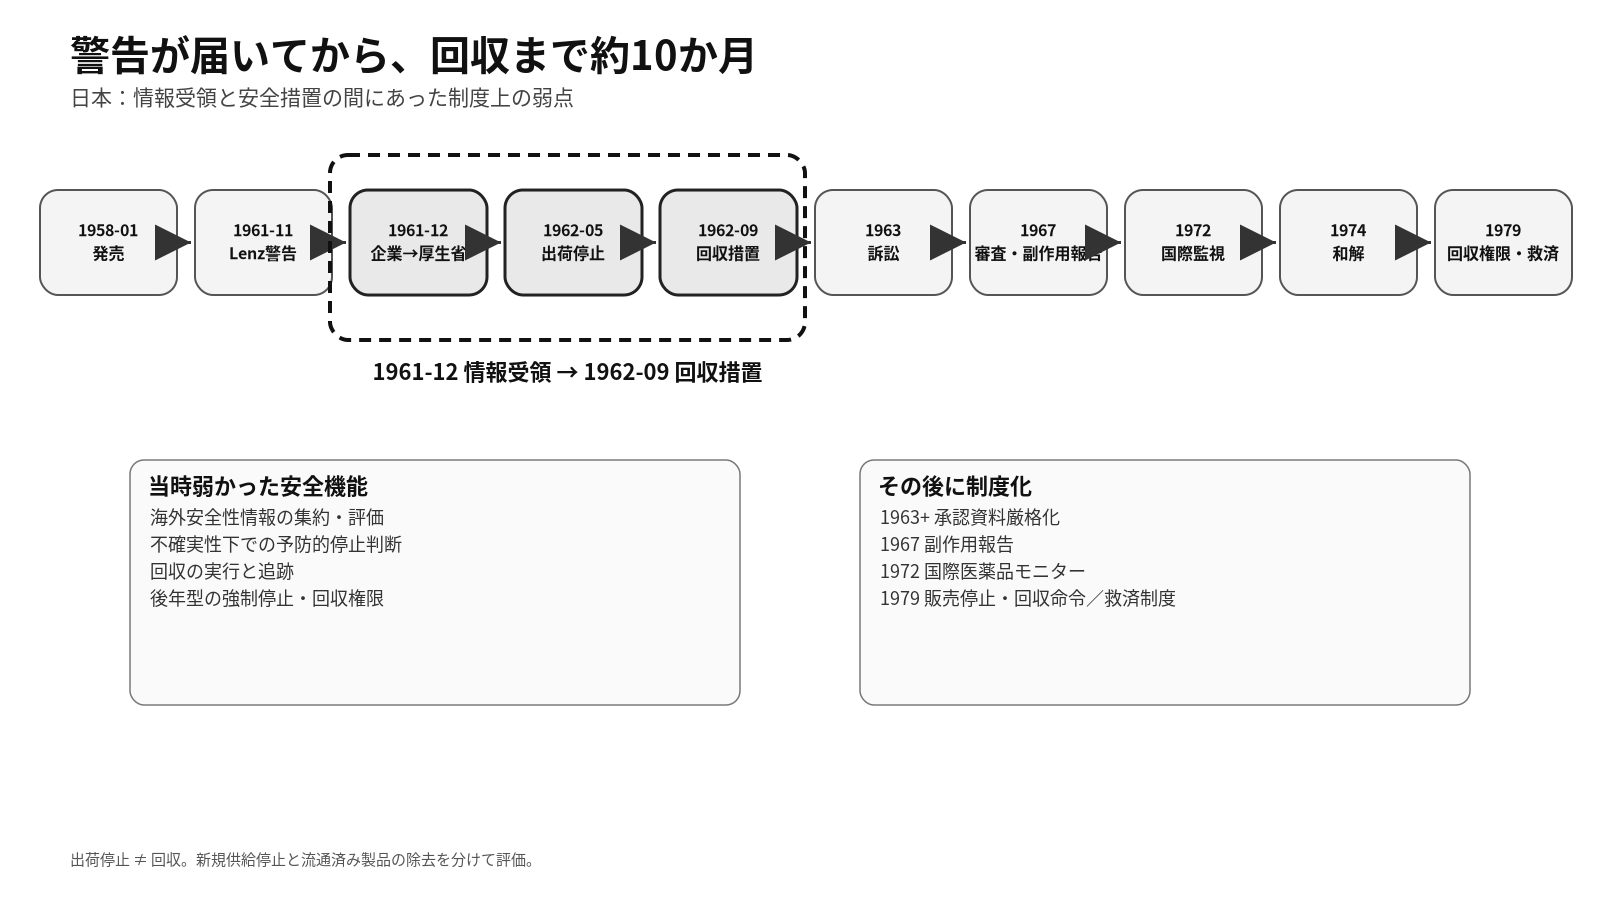
| 年月 | 出来事 | 意味 |
|---|---|---|
| 1957-08 | 大日本製薬が製造許可申請 | 日本導入手続き開始 |
| 1957-10 | 厚生大臣が製造許可 | 当時の審査制度で承認 |
| 1958-01 | 日本で発売開始 | イソミン等が市場へ |
| 1961-11 | 西独でレンツ警告 | 催奇形性の重大シグナル |
| 1961-11 | Grünenthalが自主回収決定 | 製造国で市場撤去へ |
| 1961-12 | Grünenthal→大日本製薬 | 海外警告が日本企業へ到達 |
| 1961-12 | 大日本製薬→厚生省 | 行政も情報を把握 |
| 1962-05 | 大日本製薬が出荷停止決定 | 新規供給を停止 |
| 1962-09 | 回収措置決定 | 流通済み製品の回収へ |
| 1963-06 | 名古屋地裁で訴訟提起 | 被害救済・責任追及が司法へ |
| 1964-12〜 | 国も被告とする訴訟が拡大 | 全国8地裁へ |
| 1967 | 承認審査方針明確化・副作用報告制度 | 市販前+市販後安全対策を強化 |
| 1972 | 国際医薬品モニター制度参加 | 海外安全性情報を制度的に共有 |
| 1974-10 | 和解確認書調印 | 国・企業の責任と長期救済を確認 |
| 1979 | 薬事法改正・救済制度整備 | 回収命令、副作用報告、再審査等を制度化 |
なぜ被害が拡大したのか
最初の問いへ戻る。
日本でサリドマイド被害が拡大した理由は、「危険性の発見が遅かった」だけではない。
レンツ警告は1961年11月に出ていた。
日本側にも12月には情報が届いていた。
問題はそこからだった。
警告を評価する仕組み、重大な不確実性の中で予防的に止める判断、海外情報を集約する体制、出荷停止から回収へ即座に進む手順、流通済み製品を確実に除去する仕組み、そして行政が強制措置を取る法的権限。
それらが現在ほど整っていなかった。
サリドマイド薬害後、日本はこの欠けていた機能を一つずつ制度へ組み込んでいった。
承認資料を厳格化する。
副作用を承認後も報告させる。
海外情報を集める。
必要なら販売を止め、回収を命じる。
被害が生じたときには救済する。
日本のサリドマイド史は、危険な薬そのものの歴史であると同時に、「危険情報を受け取った社会が、どう行動へ変えるか」という安全システムの歴史だった。
次の記事では、さらに時間を進める。
これほど重大な薬害を起こしたサリドマイドが、なぜ数十年後に再び治療薬として評価され、2008年に日本で再承認されたのか。
「危険だから永久に禁止する」以外の選択肢が、どのような条件で成立したのかを追う。
FACT CHECK|出典・参考資料
- [1] 厚生労働省「サリドマイド問題」
- [2] 独立行政法人 医薬品医療機器総合機構(PMDA)「サリドマイドによる胎児の障害」薬害の歴史展示資料
- [3] 独立行政法人 医薬品医療機器総合機構(PMDA)「サリドマイド被害説明用冊子」
- [4] 厚生労働省「サリドマイド訴訟及び恒久対策の概要」
- [5] 厚生労働省「厚生白書(昭和43年版)」
- [6] 厚生労働省「医薬品の承認審査基準に関する資料」
- [7] 厚生労働省「サリドマイド問題 制度改正等」
- [8] 厚生労働省「試験問題の作成に関する手引き 第1章 医薬品に共通する特性と基本的な知識」
- [9] 厚生労働省 第3回薬害を学び再発を防止するための教育に関する検討会・財団法人いしずえ提出資料
サリドマイド薬害|「安全な薬」はなぜ世界的被害を生んだのか 第6回 全8回 全8回を見る
- 01 サリドマイド薬害とは何だったのか――「安全な薬」が世界的被害を生むまで
- 02 サリドマイド薬害|なぜサリドマイドは「安全」と信じられたのか――1950年代の開発・販売と規制の空白
- 03 サリドマイド薬害|先天異常との関係はどう突き止められたのか――1961年、レンツとマクブライドの警告
- 04 サリドマイド薬害|なぜ胎児に重い障害を起こしたのか――感受性時期と現在の作用機序理解
- 05 サリドマイド薬害|なぜ米国では正式承認されなかったのか――フランシス・ケルシーと1962年薬事改革
- 06 サリドマイド薬害|日本ではなぜ被害が拡大したのか――レンツ警告から販売停止・回収、1974年和解まで
- 07 サリドマイド薬害|なぜサリドマイドは再び医薬品になったのか――治療効果と2008年日本再承認
- 08 サリドマイド薬害|現在はどう再発を防いでいるのか――TERMSと2026年の安全管理改訂