
THE QUESTION
なぜ米国では正式承認されなかったのか――フランシス・ケルシーと1962年薬事改革について、この回が担う固有の論点は何か。
STORY SO FAR
前回「なぜ胎児に重い障害を起こしたのか――感受性時期と現在の作用機序理解」で確認した論点を受け、この回ではなぜ米国では正式承認されなかったのか――フランシス・ケルシーと1962年薬事改革について、この回が担う固有の論点は何か。を扱う。
サリドマイドは、1950年代末から西ドイツ、英国、日本など多くの国で販売された。
しかし米国では、一般販売に至らなかった。
この違いはしばしば、FDAの審査官フランシス・オルダム・ケルシーが「危険な薬だと見抜いて承認を拒否した」という一文で説明される。
結果だけを見れば間違いではない。
ただし、実際の経緯はもう少し複雑である。
1960年9月に米国で申請された時点で、サリドマイドが胎児に重い形成異常を起こすことはまだ世界的に確立していなかった。ケルシーが最初から「この薬は催奇形性がある」と知っていたわけでもない。
彼女が問題にしたのは、安全だと結論するには提出資料が弱すぎることだった。
そして米国を大規模な薬害から遠ざけたのは、個人の直感だけではない。
不十分な証拠を不十分だと判断する審査、追加資料を要求できる制度、海外で現れた有害事象を評価へ取り込むこと、そして危険が判明した後に制度そのものを改めること。
CASE067-05で見るべきなのは、この一連の安全システムである。
1960年9月12日、Kevadonの新薬申請がFDAへ届いた
米国でサリドマイドを販売しようとしたのは、William S. Merrell Companyだった。
商品名はKevadon。
FDAの公式史によると、Merrellは1960年9月12日、KevadonのNew Drug Application、NDAを提出した。[9]
サリドマイドはすでに国外で広く販売されていたため、企業側から見れば米国市場への導入も特別に異例な計画ではなかった。
審査を担当した医務官の一人が、FDAへ入ったばかりのフランシス・オルダム・ケルシーだった。
ただし、ここで現在の「FDA承認」と1960年当時の制度を同じものとして考えると分かりにくくなる。
当時のNDAは、現在の「承認」と仕組みが違った
1938年のFederal Food, Drug, and Cosmetic Actは、新薬を市場へ出す前に安全性資料をFDAへ提出する制度を作った。
これは大きな進歩だった。
しかし、1962年改正後の制度とは重要な違いがあった。
FDAの歴史資料によれば、当時は企業がNDAを提出すると、FDAには原則60日ほどの審査期間があり、その期間内に申請を拒絶するか、追加情報を要求するかなどの対応を取った。
逆にFDAが止めなければ、NDAはeffectiveになる仕組みだった。
現在のように「FDAが積極的に承認決定を出した後でなければ販売できない」という制度ではない。
したがって、ケルシーの行動を厳密に言えば、
Kevadonを積極的に“否決した一回の決定”というより、安全性資料が不十分なままNDAがeffectiveになることを繰り返し止めた
という形に近い。
この制度差は、1962年改正の意味を理解するうえでも重要になる。
ケルシーが最初に見たのは「先天異常」ではなく、資料の弱さだった
FDAの公式資料は、ケルシーがKevadonの申請について、安全性を裏付けるデータが不十分だと判断したことを繰り返し記録している。
問題の一つは、薬の吸収や体内分布、代謝に関する説明だった。
サリドマイドは急性毒性が低い薬として宣伝されていた。
しかしケルシーは、その「低毒性」という結果だけを受け入れず、そもそも薬が人体でどの程度吸収され、どこへ分布し、どのように処理されるのかを十分理解しなければ、安全性を評価できないと考えた。
FDAの後年の教育資料では、彼女は「低毒性に見えるのは、ヒトで十分吸収されていないからではないか」という可能性まで検討し、代謝に関する追加研究を要求したと説明されている。
ここで重要なのは、結果が安全そうに見えても、その理由が説明できなければ安全性証拠として十分とは限らないということだった。
末梢神経障害の報告が、慢性毒性への疑問を強めた
さらに大きな警告になったのが、欧州で報告され始めた末梢神経障害、polyneuritis / peripheral neuritisだった。
長期間サリドマイドを服用した患者の一部で、しびれや神経障害が報告されていた。
これは、サリドマイドが単に「大量に飲んでも急性中毒を起こしにくい鎮静薬」ではない可能性を示していた。
短期の急性毒性試験で問題が目立たなくても、長期使用では別の臓器・組織へ毒性が現れることがある。
ケルシーは、この神経障害の報告を重く見た。
後年のFDA資料や薬害史研究では、この慢性神経毒性への懸念が、提出された安全性資料を不十分と判断し続けた重要な理由として挙げられている。
そして神経毒性が現実に存在するなら、成人だけでなく胎児への影響についても十分なデータがないまま「安全」とすることはできない。
ただし、この時点で「末梢神経障害があるから胎児奇形も起きる」と因果関係が分かっていたわけではない。
正確には、既に見えている毒性すら十分説明できない薬について、妊娠時の安全性まで保証する資料はなかったのである。
「欧州で売られている」は安全性の代わりにはならなかった
企業側にとってサリドマイドには強い実績があるように見えた。
海外ではすでに大量に使われていた。
多くの医師が処方していた。
急性中毒で死亡しにくいという評判もあった。
だが、ケルシーは「他国で販売されていること」を、FDAが独自に安全性を判断する代わりにはしなかった。
これは現在なら当たり前に見える。
しかし新薬審査では、海外使用経験、専門家の推薦、症例報告、企業の説明が大量にあっても、それらが科学的に十分な安全性証拠になっているとは限らない。
FDAの歴史資料には、Kevadon申請には多数の推薦的情報があった一方、科学的に十分な情報が乏しかったという整理も残る。
ケルシーの役割は、「世界で使われているのだから大丈夫だろう」という社会的な確信と、「米国で販売を認めるだけの証拠があるか」という規制上の問いを分離したことにあった。
60日の時計を止め続ける審査
1960年当時の制度では、NDAの審査期間が大きな意味を持っていた。
KevadonについてFDAは、資料が不十分であるという通知を出し、企業に追加資料を求めた。
企業が補足資料を提出すると、FDAは再び内容を評価する。
FDA関係者のオーラルヒストリーには、当時「60日」の期限を意識しながら、不十分な申請について期限直前に追加資料を求める通知を出していたという回想が残っている。
Kevadonでは、この状態が繰り返された。
企業側も承認を求めてFDAへ強い働きかけを続けた。
FDA自身の歴史資料は「ongoing pressure」「constant pressure」という表現を用いている。別のFDA教育資料には、多数の面談や働きかけがあったとの記録もある。
しかし、資料の不足そのものは解消されなかった。
このためKevadonのNDAはeffectiveにならなかった。
1961年末、海外で最悪の懸念が現実になった
その間に、欧州で事態が変わった。
1961年11月、レンツが西ドイツでサリドマイドと重い先天異常の関係を警告し、オーストラリアでもマクブライドが同じ関連へ到達した。
ドイツ市場から薬が撤去され、12月にはMcBrideの報告がLancetへ掲載された。
ここでKevadon審査の意味は一変する。
それまでケルシーが指摘していたのは、「安全性を証明する資料が不足している」という問題だった。
1961年末にはそこへ、妊娠初期の曝露が重い形成異常を起こすという具体的な危険性シグナルが加わった。
結果として、サリドマイドが米国で一般販売されることはなかった。
FDAの公式史は、ケルシーがNDAをeffectiveにさせなかったことにより、欧州と同規模の薬害が米国で起きることを避けたと評価している。
ただし「米国では誰も曝露しなかった」は間違い
ここには重要な例外がある。
Kevadonは一般販売されなかった。
しかし、米国内にサリドマイドが存在しなかったわけではない。
MerrellはNDA審査中、サリドマイドをinvestigational use、治験・調査用として多数の医師へ配布していた。
FDAの公式史では、配布量は200万錠を超えたとされる。
さらにFDAの歴史資料の一つは、1000人を超える医師へ配布され、2万人を超える米国人がこの「研究」でサリドマイドを受け、その中に624人の妊娠患者が含まれ、約17人の新生児に既知の影響が確認されたと整理している。
この数字は「一般販売による全国的被害」とは規模が大きく異なる。
それでも重要なのは、当時の法律では治験薬の配布と使用をFDAが十分に把握・管理できていなかったことである。
正式販売を止められても、治験という経路には大きな穴が残っていた。
なぜ治験薬がそれほど広く配られたのか
現在、臨床試験で未承認薬を使用する場合には、治験計画、研究者、対象者、同意、薬剤管理、安全性報告などについて詳細な規則がある。
1960年前後は違った。
FDAの歴史資料は、Kevadonのinvestigational useを、当時の法律と規則が「mostly unchecked」と表現している。
つまり、一般販売前だから自由に何をしてもよかったという意味ではないが、FDAが現在のように治験薬の流通先、患者数、研究計画、安全性情報を体系的に管理する制度はまだ成立していなかった。
患者自身が、
- その薬が未承認の実験的薬剤であること
- 安全性が確立していないこと
- 自分が研究対象になっていること
を十分知らされていないケースもあった。
サリドマイド事件が米国にも突き付けたのは、市販承認審査だけを厳しくしても、承認前の人への使用経路が弱ければ安全システムには穴が残るという問題だった。
1962年改革は、サリドマイドから突然生まれたわけではない
Kefauver-Harris Drug Amendmentsは、しばしば「サリドマイド事件を受けて作られた法律」と説明される。
それだけでは不正確である。
薬事制度改革の動きは、サリドマイド問題が米国で大きく報道される前から進んでいた。
上院議員Estes Kefauverは1959年から製薬産業をめぐる公聴会を行っていた。
当初の大きなテーマは薬価や競争だったが、調査は次第に、
- 薬の有効性を裏付ける科学的証拠の弱さ
- 誇大な広告や表示
- 臨床研究の質
- 製造管理
- FDAの企業記録へのアクセス
などへ広がった。
1961年には、薬の有効性や治験監督を強化する法案も提出されていた。
つまり、改革案の土台はすでに存在していた。
しかし法案は容易には成立していなかった。
そこへ1962年、欧州のサリドマイド薬害と「米国では審査によって大規模被害を免れた」という事実が広く知られ、薬事規制を強める必要性が一般社会にも強く認識された。
FDA自身も、サリドマイドのnear disasterがKefauverの法案を再び前面へ押し出したと歴史資料で説明している。
したがって、
Kefauver-Harris改正はサリドマイドだけがゼロから生んだ法律ではない。以前から進んでいた改革を、サリドマイドが決定的に加速した
と理解するのが適切である。
1962年10月10日、何が変わったのか
1962年10月10日、ジョン・F・ケネディ大統領はDrug Amendments of 1962、いわゆるKefauver-Harris Amendmentsへ署名した。[5]
変更は一つではない。
1.安全性だけでなく、有効性も証明する
1938年法では新薬審査の中心は安全性だった。
1962年改正後、新薬メーカーは販売前に、薬が安全であるだけでなく、有効であることもFDAへ示さなければならなくなった。
しかも有効性は単なる体験談ではなく、adequate and well-controlled investigations、十分かつ適切に管理された試験から得られるsubstantial evidenceで支える方向へ変わった。
2.FDAが明示的に承認する制度へ変わる
改正前は、NDAが提出され、FDAが期限内に止めなければeffectiveになりうる構造だった。
1962年改正は、企業が販売する前にFDAが申請を積極的に承認する仕組みへ転換した。
これはKevadonのようなケースを考えると大きい。
「規制当局が期限までに止められなかったら販売可能」から、「企業が十分な証拠を示し、規制当局が認めなければ販売できない」へ安全側の初期条件が変わったからである。
3.治験薬をFDAの監督下へ置く
改正は、承認前の臨床試験にも強い規制を導入した。
FDAへ臨床試験の詳細を届け、薬の配布状況を管理し、ヒト試験の前提となる動物試験などの情報を示すことが求められるようになった。
Kevadonで露呈した「未承認なのに大量に医師へ配られる」問題に対し、治験そのものを安全管理システムへ組み込む方向へ変わった。
4.インフォームド・コンセントを法的枠組みに入れる
1962年改正は、治験参加者のinformed consentについても法的根拠を置いた。
現在の研究倫理規則とまったく同じ完成形ではない。
FDA自身も、1962年当時のインフォームド・コンセント基準は現在の基準とは異なると説明している。
それでも、未承認薬を人へ投与する際、本人への説明と同意を制度の外に置かないという転換は大きかった。
5.処方薬広告、製造管理、安全性報告も強化された
FDAは処方薬広告への規制権限を得た。
Good Manufacturing Practices、製造管理の法的基盤も強化された。
企業の製造・管理記録へのFDAアクセスも拡大した。
また、新薬の有害事象情報をFDAへ報告する安全性監視も強化された。
つまり、1962年改正は「有効性を追加した」だけの法律ではない。
承認前試験 → 審査 → 販売許可 → 製造 → 広告 → 市販後安全性
という医薬品のライフサイクル全体へ規制の網を広げた改革だった。
ケルシー一人が米国を救った、で終わらせてはいけない
フランシス・ケルシーの判断は重要だった。
不十分な資料へ妥協せず、企業からの圧力があっても安全性証拠を要求し続けたことは、米国の被害規模を大幅に抑える結果につながった。
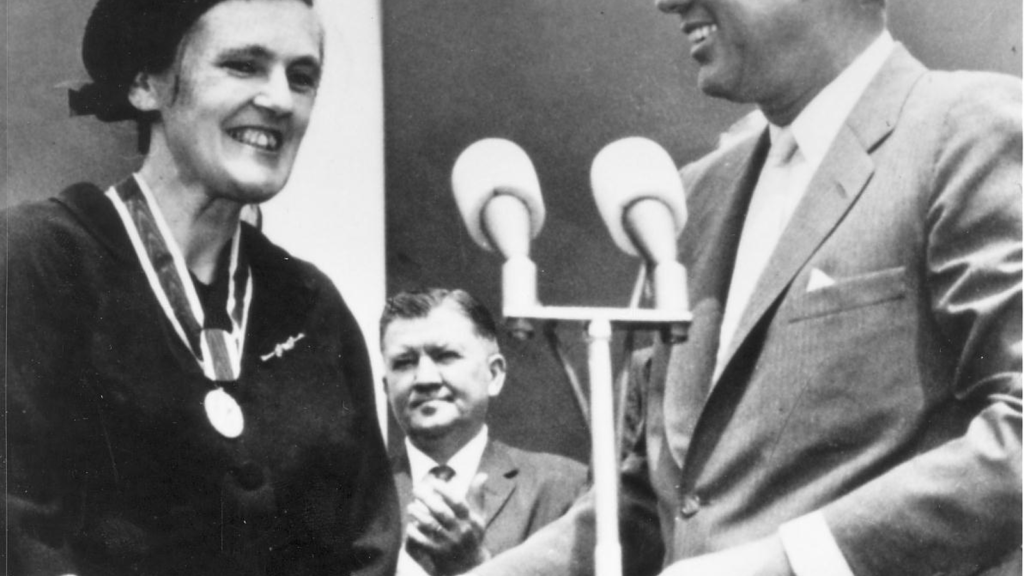
1962年8月7日、ケネディ大統領は彼女へPresident’s Award for Distinguished Federal Civilian Serviceを授与した。
しかし、再発防止という観点では「優秀で勇気のある審査官を配置する」という答えだけでは足りない。
別の担当者が同じ申請を審査しても、安全性資料が不足していれば同じように止められる制度でなければならない。
治験薬が大量に配布されていれば、その流通先と対象者を規制当局が把握できなければならない。
有効性が証明されていない薬は、単に「危険だと証明されていない」という理由で市場へ出せない仕組みが必要になる。
サリドマイド事件後の米国が行ったのは、ケルシーの判断を称賛するだけではなく、個人の慎重さを制度の標準へ変換することだった。
「米国だけ制度が完成していた」わけでもない
米国で一般販売を止められた事実から、「当時のFDA制度はすでに完成していた」と考えるのも正しくない。
Kevadonはまさに、制度の弱点も露呈させた。
- NDAは現在のような積極的承認方式ではなかった
- 有効性証明はまだ法的必須条件ではなかった
- 治験薬配布への監督が弱かった
- 患者への説明と同意が十分制度化されていなかった
- 200万錠を超える未承認薬が調査用に流通した
一般販売を防げた一方で、承認前使用の経路では患者が実際に曝露した。
だから1962年改革が必要だった。
この事件は「優れた制度が海外の失敗を防いだ」という単純な成功談ではなく、残っていた制度上の穴を、大事故寸前の経験から塞いだ歴史でもある。
よくある疑問を整理する
1.ケルシーは最初からサリドマイドが胎児奇形を起こすと知っていたのか。
知らなかった。最初の中心的な問題は、安全性資料が不十分だったこと、吸収・代謝などの説明が弱かったこと、そして末梢神経障害などの毒性シグナルだった。催奇形性との関係が明確になったのは1961年末である。
2.FDAはサリドマイドを一度正式に「不承認」にしたのか。
現在の承認制度と同じ形ではない。1960年当時はNDAが一定期間後にeffectiveになりうる制度で、FDAは資料不足を指摘してそれをeffectiveにさせなかった。一般的な表現として「承認しなかった」と言われるが、法制度上はこの違いがある。
3.欧州で販売されていたのに、なぜFDAは認めなかったのか。
海外での使用実績そのものを十分な安全性証拠とはみなさず、提出されたNDAの科学的根拠を独自に評価したためである。
4.米国ではサリドマイドによる被害はゼロだったのか。
ゼロではない。一般販売はされなかったが、治験・調査用として200万錠超が配布された。FDAの歴史資料には2万人超が使用し、妊婦も含まれていたとの整理がある。
5.Kefauver-Harris改正はサリドマイド事件だけが原因なのか。
違う。Kefauverによる製薬産業・薬効・広告などの調査は1959年から進んでいた。サリドマイドのnear missが改革への社会的・政治的支持を急速に強めた。
6.1962年に初めて薬の安全性が審査されるようになったのか。
違う。1938年法ですでに新薬の安全性資料提出は必要だった。1962年改正で有効性証明、積極的承認、治験監督などが大きく強化された。
7.1962年のインフォームド・コンセントは現在と同じ制度なのか。
同じではない。現在の研究倫理・IRB制度はその後さらに発展した。ただし、治験参加者への説明と同意を法的な薬事規制へ組み込んだ重要な転換点だった。
米国の流れを一本で見る
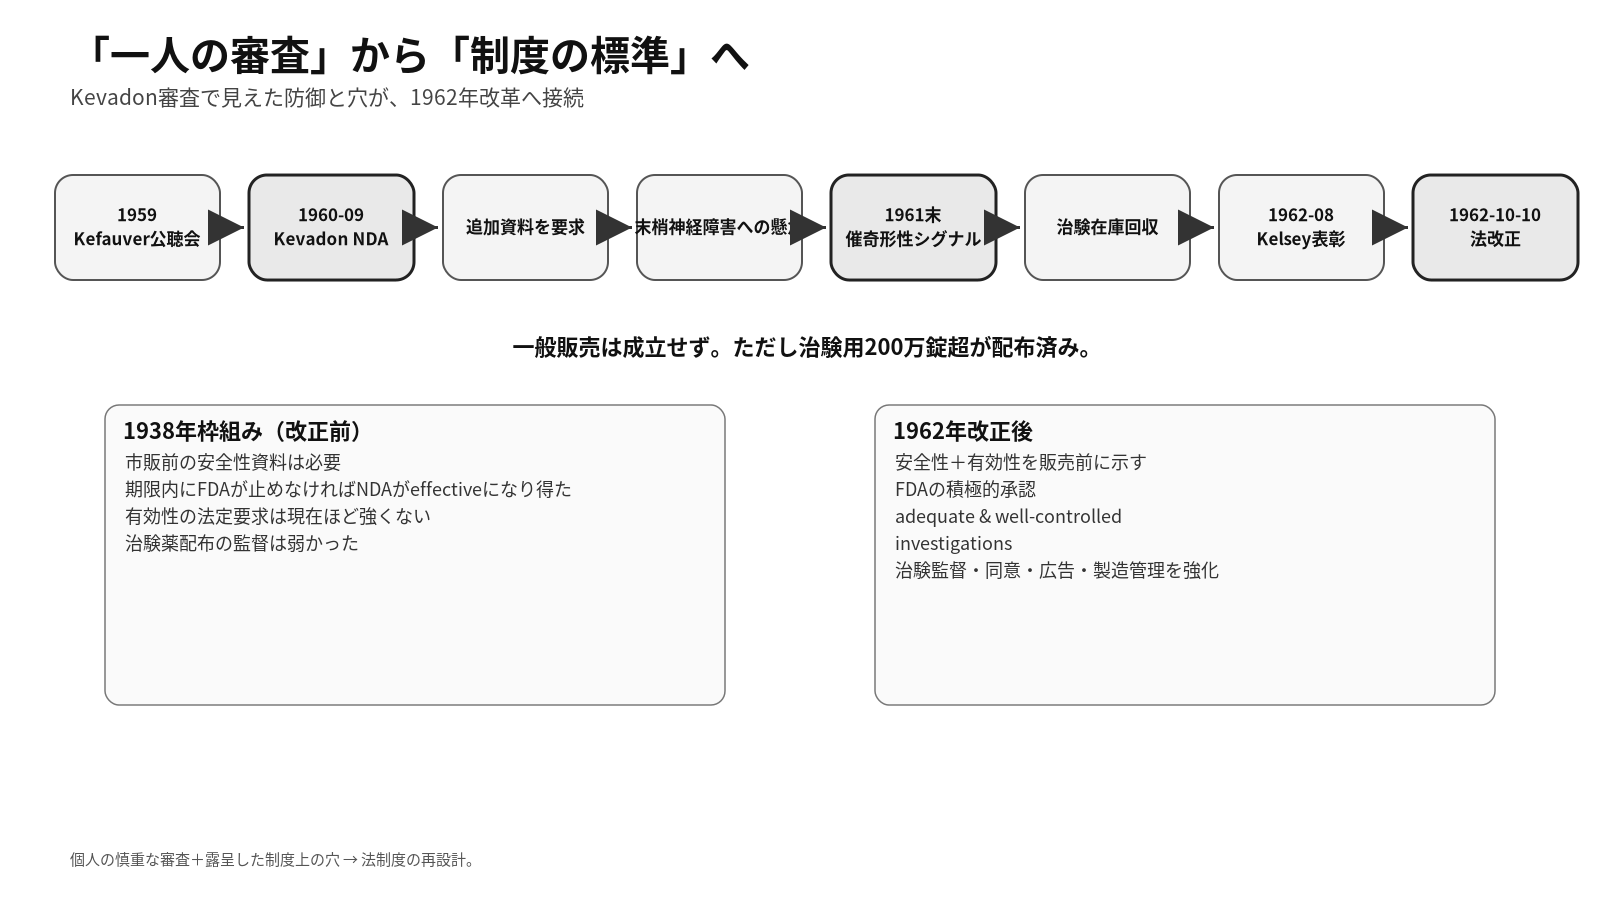
| 年月 | 出来事 | 制度上の意味 |
|---|---|---|
| 1938 | Federal Food, Drug, and Cosmetic Act | 新薬について市販前の安全性資料提出を要求 |
| 1959〜 | Kefauverが製薬産業を調査 | 薬効、広告、価格、治験、製造管理の問題が議論される |
| 1960-09-12 | MerrellがKevadon NDAを提出 | 米国でサリドマイド販売を目指す |
| 1960〜1961 | Kelseyらが追加安全性資料を要求 | NDAをeffectiveにさせず審査継続 |
| 1961 | 欧州で末梢神経障害への懸念 | 慢性毒性への疑問が強まる |
| 1961-11以降 | 欧州で催奇形性シグナルが確立 | Kevadonの安全性問題が決定的になる |
| 1961〜1962 | 米国内の治験用サリドマイドを回収 | investigational useの規制不足も露呈 |
| 1962-08-07 | Kelseyが大統領表彰 | 審査判断が社会的に認知される |
| 1962-10-10 | Kefauver-Harris Amendments成立 | 有効性、積極的承認、治験監督、同意などを強化 |
なぜ米国では正式承認されなかったのか
最初の問いへ戻る。
米国でサリドマイドが一般販売されなかった理由を、「ケルシーが催奇形性を予言したから」と説明するのは正確ではない。
より正確なのは、
安全性を証明するには資料が不足していたため、ケルシーを含むFDA審査側がNDAをeffectiveにさせず、その間に海外から末梢神経障害、続いて重大な催奇形性の証拠が現れた
という経緯である。
これは医薬品審査の重要な原則を示す。
規制当局は、危険だと完全に証明されるまで待つだけの存在ではない。
販売を認める前に、企業側が安全性と有効性を十分な証拠で示せているかを問う。
証拠が足りなければ、結論は「安全」ではなく「まだ安全だと判断できない」である。
1962年改正は、その考え方を一人の審査官の判断から、米国の薬事制度の標準へ近づけた。
次の記事では視点を日本へ移す。
1961年11月のレンツ警告から、日本ではなぜ1962年5月の出荷停止、9月の回収まで時間がかかったのか。[5]
国、企業、海外情報、承認・副作用監視制度を時系列で分け、1974年の和解までを追う。
FACT CHECK|出典・参考資料
- [1] U.S. Food and Drug Administration, “A Brief History of the Center for Drug Evaluation and Research.”
- [2] U.S. Food and Drug Administration, “Frances Oldham Kelsey: Medical reviewer famous for averting a public health tragedy.”
- [3] U.S. Food and Drug Administration, “Promoting Safe & Effective Drugs for 100 Years.”
- [4] U.S. Food and Drug Administration, “Summary of NDA Approvals & Receipts, 1938 to the present.”
- [5] U.S. Food and Drug Administration, FDA: A Century of Consumer Protection / Drug Efficacy—1962 history booklet
- [6] U.S. Food and Drug Administration, “Part III: Drugs and Foods Under the 1938 Act and Its Amendments.”
- [7] U.S. Food and Drug Administration, “Milestones in U.S. Food and Drug Law.”
- [8] U.S. National Library of Medicine, “Dr. Frances Kathleen Oldham Kelsey.”
- [9] Kelsey FO. “Problems Raised for the FDA By the Occurrence of Thalidomide Embryopathy in Germany, 1960-1961.” American Journal of Public Health . 1965;55:703–707
サリドマイド薬害|「安全な薬」はなぜ世界的被害を生んだのか 第5回 全8回 全8回を見る
- 01 サリドマイド薬害とは何だったのか――「安全な薬」が世界的被害を生むまで
- 02 サリドマイド薬害|なぜサリドマイドは「安全」と信じられたのか――1950年代の開発・販売と規制の空白
- 03 サリドマイド薬害|先天異常との関係はどう突き止められたのか――1961年、レンツとマクブライドの警告
- 04 サリドマイド薬害|なぜ胎児に重い障害を起こしたのか――感受性時期と現在の作用機序理解
- 05 サリドマイド薬害|なぜ米国では正式承認されなかったのか――フランシス・ケルシーと1962年薬事改革
- 06 サリドマイド薬害|日本ではなぜ被害が拡大したのか――レンツ警告から販売停止・回収、1974年和解まで
- 07 サリドマイド薬害|なぜサリドマイドは再び医薬品になったのか――治療効果と2008年日本再承認
- 08 サリドマイド薬害|現在はどう再発を防いでいるのか――TERMSと2026年の安全管理改訂