
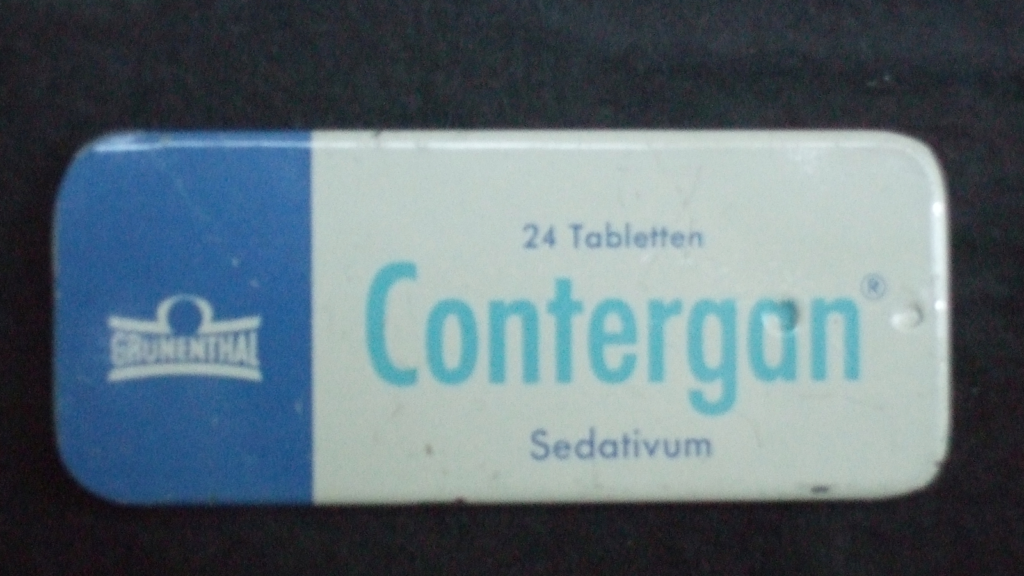
サリドマイド薬害は、20世紀の医薬品史を変えた出来事の一つである。
1950年代後半、サリドマイドは鎮静・催眠作用を持つ薬として西ドイツで販売され、その後、多くの国へ広がった。バルビツール酸系の睡眠薬より急性毒性が低いと考えられ、「安全性の高い薬」という印象で普及した。英国ではDistaval、日本ではイソミンなどの商品名で販売され、妊娠中の女性にも使われた。
しかし、妊娠初期に服用すると、胎児の発生に重大な影響を与えることが後に判明する。四肢だけでなく、耳、眼、内臓などにも障害が生じうる。1961年、ドイツの小児科医ヴィドゥキント・レンツが先天異常の増加とサリドマイドの関係を疑い、オーストラリアの産科医ウィリアム・マクブライドも同じ関連を報告した。薬は各国で販売中止・回収へ向かった。
ここだけを見ると、「危険な薬が見つかり、回収された事件」に見える。
だが、このCASEの本質はそれだけではない。
なぜ、重大な胎児への影響を持つ薬が、複数の国で「安全」と受け止められ、広く使われたのか。なぜ異常が実際の出生として現れるまで危険を捉えられなかったのか。警告が出た後も、なぜ国によって販売停止や回収までの時間が違ったのか。そして、これほど重大な薬害を起こした薬が、数十年後には再び治療薬として承認されたのはなぜなのか。
サリドマイド薬害を理解するには、薬そのものだけではなく、医薬品を安全だと判断し、市場へ出し、使用後の異常を集め、危険が判明したときに止めるシステム全体を見る必要がある。
1957年、「安全な鎮静薬」として市場へ出た
サリドマイドは1950年代に開発され、西ドイツのChemie Grünenthalが1957年に鎮静・催眠薬として販売を始めた。PMDAの審査資料では、その後、米国を除く46か国へ販売が広がったと整理されている。
英国では1958年からDistavalなどの商品名で販売された。英国国立公文書館に残る当時の販売資料を見ると、サリドマイドは、従来のバルビツール酸系薬剤に代わる安全性の高い鎮静薬として強く売り込まれていた。医師へサンプルも配布され、睡眠障害やストレスだけでなく、妊娠中のつわりの症状を抑える目的でも使われた。
日本でも1958年、イソミンが不眠症などの治療薬として発売された。1960年にはサリドマイドを含む配合剤も胃腸薬として販売されている。つまり曝露は「妊婦専用の薬」からだけ起きたのではない。一般の鎮静・催眠薬や胃腸薬として社会へ入り、その使用者の中に妊娠初期の女性がいた。
当時の評価で重視された「安全性」と、現在考える薬の安全性は同じではない。
大量に服用しても急性中毒を起こしにくいことと、妊娠の特定時期に少量でも胎児へ重大な影響を与えないことは別の問題である。サリドマイドは、この区別が医薬品評価の中で十分に捉えられていなかった時代に普及した。
なぜ当時の試験や承認制度がこの危険を発見できなかったのかは、CASE067-02で詳しく検証する。
異常は、薬のラベルではなく出生現場から見えてきた
問題が明確になったのは、市販前の試験ではなく、薬がすでに社会で使われた後だった。
1950年代末から1960年代初頭にかけて、欧州などで、通常は非常にまれな四肢の形成異常を含む先天異常が目立つようになった。ただし、一人の医師が一例を見ただけで、ただちに薬との因果関係を確定できるわけではない。先天異常にはさまざまな原因があり、母親が妊娠中に使用した薬を遡って確認し、複数の症例に共通する曝露を見つける必要がある。
1961年11月、ドイツの小児科医ヴィドゥキント・レンツは、先天異常の集積と妊娠初期のサリドマイド服用との関連を疑い、製造企業へ警告した。11月末には西ドイツ市場からサリドマイドが撤去された。
ほぼ同じ時期、オーストラリアの産科医ウィリアム・マクブライドも、妊娠中にサリドマイドを服用した女性から生まれた子どもに先天異常が多いことを認識した。彼の短い報告は1961年12月16日付のLancetに掲載された。
重要なのは、この発見が「未知の副作用を研究室で予測した」という形ではなく、現実の患者・出生の中で異常なパターンを見つけ、薬の使用歴と結び付けることで成立した点である。
現在でいう副作用シグナル検出、ファーマコビジランスの原型に近い問題だった。
1961年に何がどの順番で報告され、企業と行政へ情報がどう届いたのかはCASE067-03で追う。[11]
胎児への影響は「妊娠中ならいつでも同じ」ではない
サリドマイドによる障害には、妊娠中の曝露時期が強く関係する。
胎児の身体は妊娠期間を通じて同じ速度・同じ順番で作られるわけではない。妊娠初期の限られた時期に、四肢や耳、眼、心臓などの構造が形成される。サリドマイドへの曝露がこの重要な発生過程と重なると、影響を受ける部位や程度が変わりうる。
そのため、「何錠以上なら危険か」という単純な毒性問題として扱うだけでは不十分だった。
現在では、サリドマイドが結合するセレブロン(CRBN)を中心とする分子機構を含め、胎児発生へ影響する仕組みの理解が大きく進んでいる。ただし、歴史上提案されてきた血管新生阻害などを含め、複雑な催奇形性を単一の説明だけで片付けるのは適切ではない。
曝露時期と現在の作用機序研究はCASE067-04で分けて整理する。
「世界で何人が被害を受けたか」は一つの数字に固定できない
サリドマイド薬害では、世界の被害人数としてさまざまな数字が示される。
査読済みレビューには、重い先天異常を持って出生した子どもが1万人を超えたとする整理がある。一方、英国国立公文書館は、世界で2万4千人を超える子どもが先天障害を持って出生したとの推計を紹介している。
この差を単純に「どちらかが間違っている」と扱うことはできない。
集計する国と期間、対象となる障害の範囲、出生後に確認された症例だけを数えるのか、死産・流産をどう扱うのか、薬への曝露をどこまで確認できたかで母数は変わる。さらに、1950〜60年代の医療記録と薬剤使用記録は現在ほど統一されていない。[1]
したがって本CASEでは、世界被害を一つの確定総数へ押し込めない。
確実に言えるのは、サリドマイドが複数国で広く使用され、妊娠中の曝露によって数千人規模を大きく超える子どもたちに重大な先天障害を生じさせた、世界規模の薬害だったということである。さらに、流産・死産を含む妊娠への影響は、出生した子どもの集計だけでは表せない。
米国では市販承認されなかった――しかし「完全に無関係」でもなかった
サリドマイド薬害を語るとき、米国は重要な対照例になる。
米国ではWilliam S. Merrell社がKevadonの商品名で新薬申請を行った。FDAの審査官フランシス・オルダム・ケルシーは、提出された安全性資料が不十分だとして申請を成立させなかった。企業側から追加資料が繰り返し提出されたが、正式な市販承認に至らないまま、1961年末に欧州で催奇形性の問題が表面化した。
この判断によって、米国で欧州と同じ規模の一般販売が始まることはなかった。
ただし、「米国では一錠も使われなかった」という意味ではない。FDAの公式史によれば、正式承認前の治験・調査用として200万錠を超えるKevadonが医師らへ配布されていた。当時の治験薬管理は現在よりはるかに弱く、実験的な薬だと十分知らされないまま患者へ渡された例もあった。
この経験は、単に一人の審査官が危険を見抜いた英雄譚では終わらなかった。
1962年、米国ではKefauver-Harris Drug Amendmentsが成立し、新薬について安全性だけでなく有効性の証明も求められるようになった。臨床試験の管理、被験者の同意、処方薬広告などにもFDAの権限が拡大した。
ケルシーが何を問題視し、サリドマイド事件が既に進行していた薬事改革をどう加速したのかはCASE067-05で詳しく扱う。
日本では警告から回収まで時間がかかった
日本の経過は、サリドマイド薬害が「危険を発見できなかった問題」だけではなく、危険情報を受け取った後にどう動くかという問題でもあったことを示す。
厚生労働省の整理では、日本では1958年1月にサリドマイド製剤の販売が始まった。1961年11月に西ドイツでいわゆるレンツ警告が出て、同国の製造企業は自主回収を決定した。同年12月にはその情報が日本企業へ届き、厚生省にも報告された。
しかし、日本で自主出荷停止が決まったのは1962年5月、回収措置は同年9月だった。
この時間差が、日本のサリドマイド問題を考えるうえで重要な争点になる。
その後、被害者と遺族は国と製薬企業を相手に訴訟を起こし、1974年に和解確認書が調印された。厚生労働省はサリドマイド問題を、医薬品副作用報告制度や副作用被害救済制度など、その後の安全対策を考える契機の一つとして位置付けている。
PMDAの薬害史資料では、承認審査資料の厳格化、副作用情報の報告、海外安全性情報の収集、販売停止・回収権限の整備へつながった流れが整理されている。
ただし、「日本だけが遅れていた」「一つの判断だけが全被害を生んだ」と単純化すると制度上の問題を見失う。1950〜60年代の医薬品規制そのものが現在とは大きく異なり、その中で具体的にどの情報が、いつ、誰へ届き、どこで対応が遅れたのかを切り分ける必要がある。
この部分はCASE067-06で公式資料の時系列に沿って検証する。
サリドマイドは薬事規制の考え方そのものを変えた
薬害後に変わったのは、特定の薬を市場から消すことだけではなかった。
米国では1962年改正によって、新薬は「危険だと証明されるまで売れる」のではなく、企業側が安全性と有効性をデータで示し、規制当局が評価する方向へ制度が強化された。
英国では1963年にCommittee on Safety of Drugsが設置され、1968年のMedicines Actへつながった。日本でも1960年代後半以降、承認審査や副作用報告制度が強化され、1979年の薬事法改正では、臨床試験成績などの資料提出や、保健衛生上の危害拡大を防ぐための販売停止・回収に関する法的枠組みが強化された。[4]
各国の制度は同じ形ではない。
しかし共通する方向は明確だった。
薬の安全性を、発売前の限られた試験だけで完結するものとして扱わない。市販後も副作用情報を集める。異常なシグナルを評価する。危険が大きければ使用条件を変え、必要なら回収する。そして、臨床試験そのものにもより厳格な手続きを求める。
サリドマイド薬害は、こうした「薬を市場へ出した後も安全性を監視し続ける」という現代的な医薬品安全システムが形成されるうえで大きな転換点となった。
それでもサリドマイドは医薬品として戻ってきた
このCASEには、もう一つ重要な転換がある。
重大な薬害を起こしたサリドマイドは、その後、医薬品として完全に歴史から消えたわけではない。
別の疾患に対する治療効果が明らかになり、ハンセン病に伴うらい性結節性紅斑や、多発性骨髄腫などで医療上の価値が認められるようになった。日本でも2008年、再発または難治性の多発性骨髄腫を対象としてサリドマイド製剤の製造販売承認が認められた。
ここで過去と同じ形には戻らなかった。
厚生労働省は承認条件として「サリドマイド製剤安全管理手順」の遵守を要求した。現在のTERMSでは、処方医師、薬剤師、患者、流通関係者などを登録し、妊娠可能性や避妊、薬剤の受け渡しなどを管理する仕組みが置かれている。
つまり現代の考え方は、
危険性がある薬=必ず永久に使わない
ではない。
治療上の利益が大きい場合には、重大な既知リスクを前提として、誰が、どの条件で、どう管理すれば使用できるかを制度として設計する。
このリスク・ベネフィットの転換はCASE067-07で扱う。
2026年にも安全管理は改訂されている
サリドマイド薬害が「1960年代に解決した過去の問題」ではないことを示すのが、現在も続く安全管理の更新である。
2026年9月4日、厚生労働省はサリドマイド、レナリドミド、ポマリドミド製剤の安全管理手順を改訂する通知を出した。背景には、関連薬の後発品上市に加え、男性患者のパートナーの妊娠事例を踏まえ、胎児曝露防止をさらに強化する必要があると判断されたことがある。
改訂後のTERMSとRevMateは、2026年11月24日から施行される予定である。
したがって、2026年9月14日時点では「改訂が施行済み」ではない。改訂内容が決まり、施行へ向けて周知されている段階である。
半世紀以上前の薬害で得られた教訓が、現在も具体的な管理手順として更新され続けている。
この現在地はCASE067-08で詳しく確認する。
60年以上を一つの時系列で見る
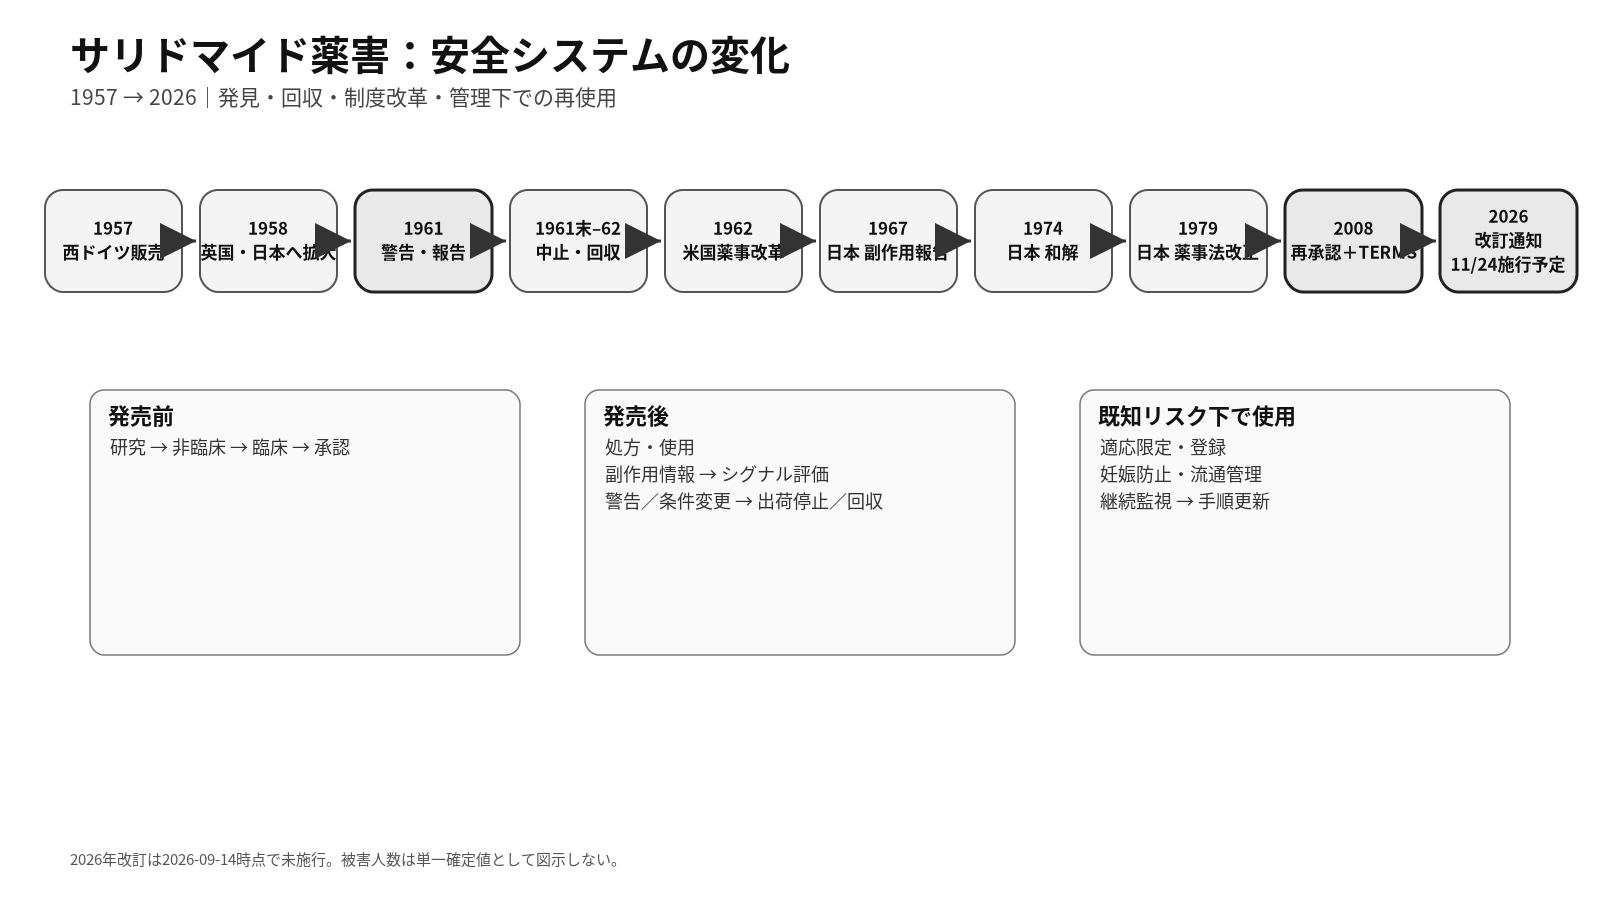
サリドマイドの歴史は、1961年の販売中止だけで終わらない。概要を一本の線にすると、事件の性格が見えやすい。
| 年 | 出来事 | このCASEでの意味 |
|---|---|---|
| 1957 | 西ドイツで販売開始 | 「安全性の高い鎮静薬」として市場へ入る |
| 1958 | 英国、日本などで販売が拡大 | 複数国・複数商品名へ曝露が広がる |
| 1961 | レンツが関連を警告、マクブライドがLancetで報告 | 現場の症例から重大な安全性シグナルが立つ |
| 1961末〜1962 | 各国で販売中止・回収 | 危険情報を受けた後の対応能力が問われる |
| 1962 | 米国でKefauver-Harris Drug Amendments成立 | 承認前の安全性・有効性、治験管理を強化 |
| 1963〜1968 | 英国で安全性監視制度が整備 | 市販後監視を制度として持つ方向へ進む |
| 1967以降 | 日本で承認審査・副作用報告の仕組みを強化 | 情報収集と審査の制度化 |
| 1974 | 日本で和解確認書調印 | 被害救済と国・企業の責任が制度史に刻まれる |
| 1979 | 日本の薬事法改正 | 資料提出、販売停止・回収などの法的枠組みを強化 |
| 2008 | 日本で多発性骨髄腫治療薬として再承認 | 「禁止」から厳格なリスク管理下での使用へ |
| 2026 | TERMS等の改訂を通知 | 胎児曝露防止は現在も更新される運用課題 |
この時系列には、三つの段階がある。
最初は危険を見つけられなかった段階。次に危険が見つかった後、それを止める仕組みが試された段階。そして最後が、危険性を完全に消せない薬を、既知のリスクを管理しながら使う段階である。
サリドマイド薬害の歴史が長いのは、被害が長期間続いたからだけではない。薬の安全性を社会がどう扱うかという問題が、承認前評価、市販後監視、救済、再承認、妊娠防止プログラムへ形を変えながら現在まで続いているからである。
この事件は「一つの失敗」ではなく、安全システムの連鎖だった
薬害を振り返るとき、責任の所在を一つに絞る説明は分かりやすい。しかし、再発防止という観点では、それだけでは十分ではない。
医薬品が患者へ届くまでには、研究、非臨床試験、臨床試験、承認審査、製造、広告、処方、調剤、服用、市販後監視という複数の段階がある。危険が発見された後にも、情報収集、評価、警告、出荷停止、販売停止、回収という別の段階がある。
サリドマイドでは、この長い鎖の複数箇所が問題になった。
発売前には、妊娠初期の胎児への影響を捉える評価が不足していた。発売後には、末梢神経障害などの有害事象が報告され、さらに先天異常の集積が現れたが、それらを世界規模で即時に統合して判断できる仕組みはなかった。危険性が強く疑われた後も、各国の企業と行政が同じ速度で販売を止めたわけではなかった。
だから、現代の安全対策は一枚の「承認証」で終わらない。
承認前に調べる。市販後も監視する。海外の情報も集める。異常があれば評価する。必要なら添付文書や使用条件を変える。さらに重大なら販売を止め、回収する。重い既知リスクを持つ薬を使用する場合には、処方できる医師や患者の条件、避妊、流通まで管理する。
サリドマイドの教訓は、この多層防御を一つずつ制度へ落とし込む方向に作用した。
制御系で一つのセンサや一つのインターロックだけに安全を依存しないのと同じように、医薬品安全も単一の試験や単一の担当者だけでは成立しない。どこか一段で見逃しても、別の段で異常を捕捉し、被害拡大を止められる構造を持つことが重要になる。
なぜ世界規模の薬害になったのか
ここまでを一つにつなぐと、サリドマイドが世界規模の薬害になった理由は、「薬に重大な副作用があった」だけでは説明できない。
少なくとも五つの条件が重なった。
第一に、薬そのものが広く普及したこと。
サリドマイドは複数の商品名で多くの国へ展開され、鎮静・催眠薬などとして広く使われた。
第二に、「安全」という評価が妊娠中の胎児リスクまで意味するように受け取られたこと。
急性毒性が低いことと、発生中の胎児に安全であることは別だった。
第三に、当時の市販前評価が胎児への重大なリスクを事前に捕捉できなかったこと。
現在のような生殖発生毒性評価、承認資料、臨床試験管理、市販後監視の仕組みが十分ではなかった。
第四に、異常が分散して現れたこと。
一人の患者の副作用ではなく、妊娠中の曝露から数か月後に出生した子どもの先天異常として現れるため、薬との共通点を症例群から発見する必要があった。
第五に、危険情報が見つかった後の対応も国や組織によって一様ではなかったこと。
警告、企業判断、行政判断、出荷停止、販売停止、回収の間には時間差があり、その差は追加曝露の可能性に直結した。
だからサリドマイド薬害は、単なる「危険な成分」の歴史ではない。
医薬品の安全性とは、成分だけで決まるのではなく、試験、承認、情報収集、医師への伝達、患者への説明、回収、そして使用条件を管理するシステム全体で作られるということを示した事件だった。
よくある疑問をここで整理する
1.サリドマイドは妊婦向けの薬として開発されたのか。
そうではない。鎮静・催眠薬として広く使われ、国によってはつわりなど妊娠中の症状にも使用された。日本では不眠症治療薬に加え、サリドマイドを含む胃腸薬も販売されていた。
2.発売前から催奇形性は分かっていたのか。
現在確認できる主要な公的・歴史資料からは、「重大なヒト催奇形性が既知だったのに、その事実を前提として一般販売した」と単純化することはできない。問題は、当時の試験と制度がその危険を事前に十分検出できず、市販後の症例から初めて強いシグナルが立ったことである。
3.1961年に原因が分かった瞬間、世界中で販売が止まったのか。
止まっていない。西ドイツでは1961年11月に市場から撤去されたが、各国の対応時期は異なる。日本では1962年5月に出荷停止、9月に回収措置が決定された。
4.米国では被害がゼロだったのか。
一般販売は承認されなかったが、治験・調査用として大量の錠剤が医師へ配布されていたため、曝露自体が完全にゼロだったわけではない。FDAの公式史も、この治験用配布の管理不足を1962年改革の背景として扱っている。
5.サリドマイドは現在は禁止薬なのか。
一律の禁止薬ではない。重大な催奇形性を持つことを前提に、特定疾患で治療上の利益が認められる場合に、厳格な管理手順の下で使用される。日本では2008年に再発・難治性多発性骨髄腫を対象に再承認された。
6.では、薬害は「解決済み」なのか。
被害の歴史が消えるわけではなく、安全管理も固定された完成品ではない。2026年にもTERMS等の改訂が決まり、胎児曝露を防ぐ仕組みは現在進行形で見直されている。
7.世界の被害人数は結局何人なのか。
定義をそろえた確定値として一つに固定するのは難しい。出生例だけか、死産・流産を含むか、因果関係をどの基準で確認するか、国ごとの記録がどこまで残るかで数字が変わる。本CASEでは各資料の定義を確認せず総数を断定しない。
このCASEで追う8つの問い
この概要だけでは、まだ重要な部分が残っている。
なぜ1950年代の試験と規制は胎児へのリスクを捉えられなかったのか。1961年、レンツとマクブライドはどのように異常な出生パターンを薬へ結び付けたのか。サリドマイドが胎児発生へ影響する仕組みは、現在どこまで分かっているのか。
米国ではなぜ正式承認されなかったのか。日本ではなぜ警告から出荷停止・回収まで時間がかかったのか。薬害を起こした薬が、なぜ治療薬として戻ってきたのか。そして、TERMSは現在どのように胎児曝露を防ぎ、なぜ2026年にも改訂されているのか。
次の記事では、最初の問いに戻る。
なぜサリドマイドは、そもそも「安全な薬」と信じられたのか。
1950年代の試験、承認、販売、広告の仕組みをたどり、薬害が始まる前のシステムを検証する。
FACT CHECK|出典・参考資料
- [1] 独立行政法人 医薬品医療機器総合機構(PMDA), 「サリドマイド被害説明用冊子」
- [2] 独立行政法人 医薬品医療機器総合機構(PMDA), 「サリドマイドによる胎児の障害」薬害の歴史展示資料
- [3] 厚生労働省, 「サリドマイド問題」
- [4] 厚生労働省, 「サリドマイド製剤の薬事分科会における審議結果等について」, 2008年10月3日
- [5] 厚生労働省 医薬局, 「サリドマイド製剤、レナリドミド製剤及びポマリドミド製剤の使用に当たっての安全管理手順の改訂について(周知依頼)」, 2026年9月4日
- [6] U.S. Food and Drug Administration, “A Brief History of the Center for Drug Evaluation and Research.”
- [7] U.S. Food and Drug Administration, “Frances Oldham Kelsey: Medical reviewer famous for averting a public health tragedy.”
- [8] The National Archives (UK), “Thalidomide and society.”
- [9] The National Archives (UK), “Public health and social policy in the 20th century.”
- [10] Vargesson N., “Thalidomide-induced teratogenesis: History and mechanisms,” Birth Defects Research Part C , 2015
- [11] McBride W.G., “Thalidomide and congenital abnormalities,” The Lancet , 1961;2:1358. Bibliographic record discussed in peer-reviewed historical literature and National Academies references
サリドマイド薬害|「安全な薬」はなぜ世界的被害を生んだのか 第1回 全8回 全8回を見る
- 01 サリドマイド薬害とは何だったのか――「安全な薬」が世界的被害を生むまで
- 02 サリドマイド薬害|なぜサリドマイドは「安全」と信じられたのか――1950年代の開発・販売と規制の空白
- 03 サリドマイド薬害|先天異常との関係はどう突き止められたのか――1961年、レンツとマクブライドの警告
- 04 サリドマイド薬害|なぜ胎児に重い障害を起こしたのか――感受性時期と現在の作用機序理解
- 05 サリドマイド薬害|なぜ米国では正式承認されなかったのか――フランシス・ケルシーと1962年薬事改革
- 06 サリドマイド薬害|日本ではなぜ被害が拡大したのか――レンツ警告から販売停止・回収、1974年和解まで
- 07 サリドマイド薬害|なぜサリドマイドは再び医薬品になったのか――治療効果と2008年日本再承認
- 08 サリドマイド薬害|現在はどう再発を防いでいるのか――TERMSと2026年の安全管理改訂